
Histiocitosis: a propósito de dos casos clínicos
Resumen
Introducción: La histiocitosis es una patología infrecuente consistente en una proliferación incontrolada y acumulación de células de Langerhans, más frecuente en hueso con una clínica poco específica. El número y tipo de órganos afectados es lo que marca la clasificación y la necesidad de tratamiento quimioterápico en esta patología.
Caso clínico 1: Presentamos un caso de histiocitosis ósea que es interpretado inicialmente como hematoma.
Caso clínico 2: Presentamos un caso de histiocitosis ósea que debuta como otorrea de 4 semanas de evolución, siendo diagnosticada al inicio de otitis purulenta.
Conclusiones: A pesar de su rareza, la histiocitosis es una enfermedad a tener en cuenta al evaluar la persistencia de lesiones, tumoraciones o patología que en un primer momento puede parecer banal. Los avances respecto al conocimiento de la patogénesis de esta enfermedad y el descubrimiento de genes implicados abren el camino a nuevas terapias dirigidas.
Lumbalgia en un caso de púrpura de Schönlein-Henoch: de hallazgo incidental a complicación infrecuente
La cirugía plástica en adolescentes / Horas de sueño recomendadas en la población infantil
J Clin Sleep Med. 2016; 12: 785-786.
- Los lactantes entre 4 y 12 meses deberían dormir entre 12 y 16 horas al día de forma regular para tener una salud óptima. No hay recomendaciones en menores de 4 meses, debido a la amplia variabilidad en los patrones y en la duración del sueño a esa edad y su correlación con el estado de salud.
- Los niños entre 1 y 2 años deberían dormir entre 11 y 14 horas al día (incluyendo siestas) para tener una buena salud.
- Entre 3 y 5 años deberían dormir entre 9 y 12 horas (incluyendo siestas).
- Los niños de 6 a 12 años deberían dormir entre 9 y 12 horas diarias.
- Finalmente, los adolescentes entre 13 y 18 años deben dormir entre 8 y 10 horas de forma regular.
Unidad de Nutrición Clínica. Hospital Universitario «12 de Octubre». Madrid
¿El metilfenidato es beneficioso o perjudicial para el tratamiento del TDAH en niños y adolescentes? / Signos y síntomas de la primera erupción dentaria
El metilfenidato es el fármaco más empleado en el tratamiento del TDAH y parece mejorar los síntomas tanto en la valoración de los profesores como de los padres. Pero la baja calidad de los datos de la investigación clínica no permite conocer la magnitud de su acción. Produce efectos adversos con frecuencia, sobre todo problemas de sueño y disminución del apetito, pero raramente efectos adversos graves.
Pediatra. Centro de Salud María Jesús Hereza.
Leganés (Madrid)
Ann Emerg Med. 2016;67(3): 307-315. Epub 2015 Oct. 9.
El periodo en el que se produce la erupción de los dientes puede ser muy frustrante y estresante para los padres, especialmente con los primeros hijos. También muchos profesionales de la salud creen que hay una asociación entre algunos signos y síntomas y la erupción de los dientes primarios. El uso de esta etiqueta diagnóstica –la erupción dentaria es causa de dichos síntomas– puede llevar a los padres a no manejarlos como datos de enfermedad, o a los médicos a ignorar síntomas significativos y fallar en el diagnóstico.
Sin embargo, la consistencia de los datos disponibles sobre la asociación entre la erupción dentaria y la presencia de síntomas y signos generales es bastante débil y antigua. Así, el propósito de esta revisión sistemática era contestar la siguiente pregunta: ¿hay en los niños de 0-36 meses signos o síntomas locales o sistémicos durante la erupción de los primeros dientes?
Métodos
Se realizó una búsqueda sistemática en cinco bases de datos (1.318 citas) de las publicaciones entre 1969 y 2012. Se incluyeron los estudios observacionales que valoraran signos y síntomas locales y sistémicos durante la erupción espontánea de los primeros dientes en niños sanos entre 0 y 36 meses de edad, en el examen clínico o mediante cuestionario a los padres o profesionales de la salud.
Los criterios de exclusión, en una primera fase (títulos y abstracts) fueron los siguientes: niños mayores de 36 meses, niños con enfermedad genética o con enfermedad crónica, y los estudios en que la muestra incluía una erupción no espontánea de los dientes.
En una segunda fase se excluyeron los estudios en que el examen clínico no era realizado por un profesional de la salud y los artículos que evaluaban la misma muestra. En todos los estudios se recogieron las características de la población, la intervención (examen clínico, temperatura y cuestionario) y los resultados (valoración de los dientes, síntomas, temperatura media en días no eruptivos y en días eruptivos, así como síntomas locales y sistémicos).
Resultados
La búsqueda identificó inicialmente 1.318 citas, aunque tras la segunda fase de exclusión sólo se seleccionaron 16 artículos, de 8 países distintos. El tamaño de las muestras varió entre 16 y 1.165 niños. La prevalencia general de signos y síntomas durante la primera erupción dentaria en niños de 0-36 meses de edad fue del 70,5%. Los más frecuentes fueron la irritación gingival (86,81%), la irritabilidad (68,19%) y el babeo (55,72%). Sin embargo, el estudio
presenta algunas limitaciones importantes: poca uniformidad en los síntomas generales que se recogieron, falta de criterios diagnósticos en algunos estudios o empleo de datos subjetivos, así como periodos demasiado prolongados entre exploraciones.
Discusión
La revisión sistemática investiga la evidencia disponible acerca de la erupción de la primera dentición y los signos y síntomas locales y sistémicos. Se encontró una asociación significativa con la erupción dentaria en los siguientes datos: morder, babear, «frotamiento» de las encías, irritabilidad, succión, despertares, «frotamiento» del oído, erupción en la cara, disminución de apetito para alimentos sólidos y elevación discreta de la temperatura (pero nunca hasta el grado de fiebre).
El tiempo de erupción de la primera dentición coincide con la edad cuando los lactantes comienzan a explorar el ambiente. En esta fase, la introducción de manos y objetos dentro de la boca es normal, por lo que también pueden introducirse microorganismos y causar infecciones. Incluso el «chupeteo», nutritivo o no, puede provocar hematomas o traumatizar las encías y causar inflamación.
Parece que los síntomas asociados a la erupción de los primeros dientes disminuyen con la edad. La mayoría de las manifestaciones se observaban durante la erupción de los primeros incisivos, o sólo se estudiaban en estos dientes.
Conclusiones
Según la limitada evidencia actual, hay signos y síntomas durante la erupción de los dientes primarios, entre lo cuales los más comunes son la irritación gingival, la irritabilidad y el babeo. En cuanto a la temperatura, la erupción de los dientes primarios se asociaba a un aumento de ésta, pero no se podría llegar a caracterizar como fiebre.
Lo que aporta este trabajo:
Una parte de la creencia popular que asocia la erupción de los primeros dientes a algunos síntomas o signos clínicos, por lo general de leve intensidad, es cierta. Pero también lo es que los datos de gravedad, incluida la fiebre, no pueden atribuirse a la misma y obligan al pediatra a la búsqueda de otras explicaciones.
M.J. Galiano Segovia
Rotura del hematoma subcapsular hepático en un recién nacido prematuro
La presencia de un hematoma hepático subcapsular es una entidad clínica poco frecuente en el recién nacido, cuyo pronóstico es infausto si se produce su rotura. En la mayoría de los casos se ha diagnosticado post mortem en autopsias realizadas en fetos y recién nacidos. Se han asociado, entre otros, los siguientes factores predisponentes: antecedente de traumatismo en el momento del parto (después de la maniobra de reanimación cardiopulmonar), prematuridad, coagulopatías o laparotomía. Presentamos el caso de un recién nacido prematuro con hemoperitoneo secundario a la rotura de un hematoma subcapsular hepático, con una evolución favorable tras su rápido diagnóstico y actuación terapéutica.
Guía clínica para el diagnóstico, tratamiento y seguimiento de la enfermedad de Gaucher en la infancia
Introducción
La enfermedad de Gaucher, con una frecuencia media de uno por cada 40.000 recién nacidos como mínimo, debuta en más de la mitad de los pacientes antes de los 18 años. Cuando se inicia en la infancia suele tener una evolución clínica más rápida y grave que en la edad adulta, existe una relación directa entre el tratamiento precoz y la adecuada respuesta terapéutica, y es muy probable que la aparición de algunas importantes manifestaciones clínicas de la enfermedad necesiten ser prevenidas durante la infancia. Por ello, resulta fundamental aplicar lo antes posible las medidas diagnósticas adecuadas ante todo enfermo con sintomatología compatible con enfermedad de Gaucher.
El diagnóstico y tratamiento de esta enfermedad pueden presentar dificultades debido a su gran variabilidad clínica. Por ello, las recomendaciones que se recogen a continuación son de carácter general y en todos los casos el pediatra responsable del paciente debe individualizar las medidas diagnósticas, terapéuticas o de seguimiento en función de las necesidades de cada niño a lo largo del tiempo y de acuerdo con las variaciones que se vayan produciendo en el conocimiento de la enfermedad.
Con el fin de recibir la mejor asistencia sanitaria posible, todo paciente afectado debe ser asistido por un equipo multidisciplinario en un centro pediátrico con experiencia en el tratamiento de enfermedades metabólicas en la infancia.
Diagnóstico
Sospecha clínica
Se basa en la presencia aislada o en combinación de los siguientes signos o síntomas:
• Astenia.
• Retraso del crecimiento.
• Retraso de la maduración sexual.
• Palidez, petequias, equimosis, sangrado «espontáneo».
• Esplenomegalia, hepatomegalia.
• Dolor abdominal, distensión abdominal.
• Alteraciones esqueléticas: osteopenia, osteoporosis, osteonecrosis, dolor óseo agudo, fracturas patológicas, lesiones líticas, deformidades esqueléticas.
• Alteraciones cutáneas: hidropesía fetal, recién nacido colodión, ictiosis congénita.
• Alteraciones del sistema nervioso central (SNC): alteración de los movimientos sacádicos, estrabismo, ataxia, trismo, epilepsia mioclónica, deterioro intelectual.
Analítica compatible
Los siguientes hallazgos analíticos apoyan fuertemente el diagnóstico:
• Anemia. Trombocitopenia.
• Fosfatasas ácidas tartratorresistentes (TRAP) elevadas.
• Quitotriosidasa elevada.
• Presencia de células de Gaucher en el aspirado medular.
Confirmación diagnóstica
La certeza diagnóstica requiere en todos los casos (incluso en los hermanos de los afectados):
• Comprobación de una actividad de la β-glucocerebrosidasa disminuida en leucocitos, fibroblastos u otras células nucleadas del paciente.
Comentarios
Se han subrayado los datos más significativos para el diagnóstico, por su frecuencia o importancia.
Evaluación inicial del paciente
Examen clínico
Antecedentes familiares
• Etnia (si procede, por la epidemiología de la enfermedad).
• Genealogía familiar.
• Peso, talla y perímetro craneal de padres y hermanos.
• Antecedentes patológicos (hemopatías, Parkinson, demencia).
Antecedentes personales
• Embarazo, parto, periodo neonatal.
• Desarrollo psicomotor.
• Crecimiento.
Enfermedad actual
• Falta de medro.
• Astenia, polipnea.
• Dolor o distensión abdominal.
• Palidez, hematomas, sangrado mucoso.
• Dolor óseo, fracturas.
• Alteración del comportamiento social.
• Disminución del rendimiento escolar.
• Cualquier síntoma neurológico.
Examen físico
• Peso, talla, perímetro craneal, índice de masa corporal (IMC) (percentiles).
• Estadio de desarrollo puberal (Tanner).
• Palidez, equimosis, petequias.
• Esplenomegalia. Hepatomegalia.
• Examen de la motilidad ocular.
• Examen de audición.
• Examen neurológico.
• Examen cardiovascular.
• Examen del aparato respiratorio.
• Examen del sistema esquelético.
Exámenes complementarios
• Hematología:
– Hemograma. Metabolismo del hierro.
– Pruebas de coagulación.
• Bioquímica:
– Perfil lipídico.
– Calcio, fósforo, fosfatasas alcalinas, proteínas, albúmina.
– Función hepática. Función renal.
– Fosfatasa ácida tartratorresistente, quitotriosidasa.
• Biología molecular:
– Examen de mutaciones del gen codificador de la glucocerebrosidasa.
• Diagnóstico por imagen:
– Examen del esqueleto: radiología simple de fémur, tibia, columna y áreas sintomáticas; radiografía (Rx) de carpo izquierdo; Rx de tórax; resonancia magnética (RM) T1 (médula) y T2 (estado vascular) ponderadas de fémur y tibia.
– Densitometría ósea: absorciometría de rayos X con energía dual (DEXA) o ultrasonidos.
– Volumen de hígado y bazo: cuantificado mediante RM o ecografía.
• Electrooculografía.
– Examen de los movimientos sacádicos (videoculografía).
• Oftalmoscopia.
• Electrofisiología:
– Electroencefalografía (EEG) y potenciales evocados tronculares (PET).
• Examen audiométrico:
– Audiometría.
• RM cerebral y troncular.
– Si existe enfermedad neurológica o en pacientes con sospecha de alteración neurológica y con mutación génica «de riesgo».
• Examen de la función pulmonar.
• Ecocardiografía.
• Desarrollo intelectual:
– Brunet-Lezine (o Bayley II) <3 años.
– McCarty 3-7 años.
– Wechsler >7años.
• Valoración de la calidad de vida.
Comentarios
La evaluación inicial es muy importante ya que permite definir el grado de riesgo del paciente y seguir de forma adecuada su evolución. La práctica de algunos exámenes complementarios que precisan colaboración activa vendrá condicionada por la edad del niño, pero en todos los casos se realizará un examen lo más riguroso y minucioso posible.
El examen de la función pulmonar puede efectuarse mediante ecocardiografía para medir el gradiente transpulmonar por debajo de los 4 años y, por encima de esta edad, puede usarse ecocardiografía, espirometría o pletismografía. La alteración de la función pulmonar no es habitual durante la primera década de la vida.
En el caso de que exista la posibilidad de utilizar diferentes métodos de exploración, se utilizará aquel para el que se posea más experiencia y se procurará que sea siempre el mismo a lo largo del tiempo.
Para la evaluación de la calidad de vida debe usarse el cuestionario expresamente confeccionado y validado para la infancia: «Versión española del cuestionario PedsQL aplicado a niños con enfermedad de Gaucher».
Definición de los objetivos terapéuticos
El objetivo del tratamiento es recuperar al paciente de los síntomas presentes y evitar las posibles manifestaciones futuras. En pediatría, los aspectos preventivos alcanzan su máximo significado y, por ello, es muy importante definir los objetivos terapéuticos de un modo que permita su cuantificación y valoración de forma objetiva a lo largo del tiempo.
• Hemoglobina (Hb):
– Aumentar la Hb a 11 g/dL a los 12-24 meses de tratamiento.
• Plaquetas:
– Aumentar las plaquetas para evitar el sangrado durante el primer año. En la trombocitopenia moderada, incrementar las plaquetas de 1,5 a 2 veces durante el primer año y alcanzar el nivel mínimo normal al segundo año de tratamiento.
– En la trombocitopenia grave, aumentar las plaquetas 1,5 veces el primer año e incrementar lentamente durante los años 2 a 5 (lo ideal es que durante el segundo año se dupliquen), aunque no se normalice la cifra.
– Evitar la esplenectomía.
– Mantener la máxima cifra alcanzada sin sangrado de un modo estable.
• Hepatomegalia:
– Reducir y mantener el volumen, como máximo, entre 1 y 1,5 veces su valor normal.
– Disminuir el volumen un 20-30% en los años 1 y 2 de tratamiento, y un 30-40% en los años 3 a 5.
• Esplenomegalia:
– Reducir y mantener el volumen, como máximo, entre 1 y 1,5 veces su valor normal.
– Reducir el volumen un 20-30% en los años 1 y 2 de tratamiento, y un 30-40% en los años 3 a 5.
• Alteraciones óseas:
– Eliminar el dolor óseo en 1-2 años. Evitar crisis de dolor óseo.
– Evitar osteonecrosis y colapso articular subcondral.
– Alcanzar el pico de masa ósea ideal para su edad.
– Aumentar el espesor cortical y la densidad mineral trabecular en 2 años.
• Crecimiento y maduración:
– Alcanzar la talla normal para su edad a los 3 años de tratamiento.
– Alcanzar un desarrollo puberal normal.
Comentarios
Estos objetivos son «mínimos» y generales para todos los niños. Con independencia de ellos, cada paciente puede precisar más objetivos en función de sus manifestaciones clínicas iniciales.
El hígado supone en varones normales de entre 5 y 12 años el 3,5% del peso corporal y el 2,5% después de esta edad. En mujeres, los valores normales son del 3,2 y el 2,9%, respectivamente. La equivalencia aproximada es de 1 gramo por cada centímetro cúbico de volumen hepático.
El bazo supone, aproximadamente, el 0,2% del peso corporal y la equivalencia aproximada es de 0,45-0,6 g por cada centímetro cúbico de volumen.
No se incluyen objetivos terapéuticos para las manifestaciones neurológicas de la enfermedad porque no existe, por el momento, un tratamiento que permita su manejo ni monitorizar la evolución a largo plazo.
Definición individual del riesgo
Una vez establecidos los objetivos terapéuticos, los pacientes pueden definirse en función del grado de riesgo que tienen para desarrollar una evolución clínica grave y, por tanto, seleccionar el tipo de tratamiento inicial de acuerdo con los datos obtenidos de la evaluación basal.
Enfermedad sin manifestaciones neurológicas
• Riesgo alto:
– Enfermedad que produce síntomas subjetivos (astenia, anorexia, dolor, etc.).
– Retraso de crecimiento.
– Evidencia de afectación esquelética.
– Plaquetas <60.000/mm3 y/o hemorragia «anómala».
– Hemoglobina <2 g/dL, por debajo del valor normal para la edad.
– Afectación de la calidad de vida.
– Hermano afecto de enfermedad de Gaucher grave.
• Riesgo normal:
– Cualquier niño con déficit de b-glucuronidasa y síntomas clínicos presentes.
Enfermedad con manifestaciones neurológicas
Todos los niños con síntomas neurológicos secundarios a la enfermedad de Gaucher son niños de alto riesgo para la evolución clínica.
Comentarios
La clasificación de alto o bajo riesgo se hace a priori y, por lo tanto, puede ocurrir que la evolución del paciente esté en contradicción con ella. En todo momento el pediatra deberá ajustar su conducta a las necesidades individuales de su paciente.
Tratamiento
El tratamiento de la enfermedad de Gaucher viene condicionado por la presencia o no de manifestaciones neurológicas.
Tratamiento del paciente sin patología neurológica
• Pacientes tributarios de tratamiento:
– Todos los pacientes con síntomas deben recibir tratamiento, con independencia de su edad o la gravedad de las manifestaciones clínicas.
• Tipo de tratamiento:
– En el momento actual, por debajo de los 18 años, el tratamiento debe efectuarse en todos los casos con glucocerebrosidasa manosa-terminal recombinante (Cerezyme®) por vía intravenosa (tratamiento enzimático sustitutivo [TES]).
• Dosis:
– Niños de alto riesgo: iniciar 60 U/k cada 2 semanas. A los 3 meses, iniciar la valoración de la respuesta terapéutica.
– Niños de bajo riesgo: iniciar 30-60 U/k cada 2 semanas. A los 3 meses, iniciar la valoración de la respuesta terapéutica.
• En todos los casos:
– Se recomiendan aumentos o reducciones de dosis en fracciones de 30 unidades.
– No reducir la dosis antes de los 12-18 meses de tratamiento. A partir de ese momento, se puede valorar la dosis a utilizar cada 6 meses.
– Dosis mínima a utilizar: 30 U/k cada 15 días.
– No retirar el TES durante la infancia.
Tratamiento del paciente con patología neurológica
Tratamiento de la forma crónica neuronopática
• Pacientes tributarios de tratamiento:
– Forma crónica neuronopática identificada: niños con enfermedad tipo 3 comprobada.
– Niños con riesgo de desarrollar la forma crónica neuronopática: 1. Niños con enfermedad de Gaucher que son hermanos de niños con tipo 3 comprobada; 2. Niños con genotipos de «riesgo»; por ejemplo: L444P/L444P, D409H/D409H, L444P/D409H, etc., y 3. Niños con inicio de la enfermedad antes de los 2 años de edad y síntomas clínicos graves.
• Tipo de tratamiento:
– Hoy en día el único tratamiento farmacológico autorizado en este tipo de pacientes es el uso del TES. Los resultados son poco efectivos en la mayoría de los casos, pero los pacientes con esta forma clínica deben beneficiarse de un intento terapéutico.
– El tratamiento de esta forma de la enfermedad con inhibidores de la síntesis de la glucosilceramida y TES está en fase de ensayo clínico y todavía no se conocen los resultados definitivos.
– Puede considerarse el trasplante de médula o de células de cordón procedentes de donante no emparentado cuando no se obtenga buena evolución con el TES en estos pacientes. Esta opción terapéutica, aunque no está definitivamente descartada, cada vez es menos utilizada porque el balance entre el riesgo y los beneficios obtenidos no parece muy positivo en la mayoría de los casos.
• Dosis:
– Forma crónica neuronopática identificada: iniciar 120 U/kg/15 días. Si la patología neurológica progresa, pasar a 240 U/kg/15 días durante 6 meses como máximo. Si no se produce mejora, disminuir la dosis a un nivel que permita controlar los síntomas viscerales.
– Niños en riesgo para desarrollar forma crónica neuronopática: iniciar 60 U/kg/15 días y vigilar de forma cuidadosa la evolución por si aparecen síntomas de alteración neurológica orgánica o funcional. Vigilar especialmente la normalidad de los movimientos sacádicos.
Tratamiento de la forma aguda neuronopática
• Pacientes tributarios de tratamiento:
– Puede ensayarse el tratamiento específico de estos pacientes con el objetivo de mejorar su calidad de vida. A efectos prácticos, es conveniente diferenciar entre los que tienen afectación piramidal y los que no la tienen.
• Tipo de tratamiento:
– Está autorizado el uso del TES y no está contemplado por el momento otro tipo de tratamientos.
• Dosis:
– Pacientes sin afectación piramidal y predominio de patología bulbar (estridor, dificultad para deglución): probar con 120 U/k cada 2 semanas; revisar dosis y la continuidad del tratamiento a los 6 meses de su inicio.
– Pacientes con afectación piramidal (opistótonos, espasticidad, trismo) y afectación cognitiva importante: ensayar una dosis de 15 U/k cada 2 semanas solamente para mejorar la visceromegalia.
Comentarios
El tratamiento enzimático sustitutivo para niños con formas no neuronopáticas de la enfermedad suele iniciarse, por lo general, con 60 unidades por kilo cada 15 días.
En los niños con enfermedad neuropática, especialmente en las formas agudas, no debe insistirse de forma indefinida en el tratamiento y es conveniente decidir conjuntamente con la familia la retirada del TES después de un tiempo prudencial (entre 6 y 12 meses) sin resultados terapéuticos satisfactorios.
Criterios de pérdida en el mantenimiento de los objetivos previamente alcanzados
Una vez instaurado el tratamiento y alcanzados los objetivos deseados, es necesario controlar si, como consecuencia de cambios en el tratamiento o de cualquier otro motivo, se produce una pérdida en el mantenimiento de los objetivos alcanzados.
• Criterios determinantes de pérdida:
– Si la Hb desciende 1,5 g/dL por debajo del valor previo a la reducción de la dosis.
– Si las plaquetas descienden un 25% por debajo del valor previo a la reducción de la dosis, o si la cifra es inferior a 80.000/mm3.
– Si aparece sangrado «espontáneo».
– Si el hígado o el bazo aumentan un 20% de volumen respecto al anterior.
– Si la enfermedad ósea progresa (empeora el dolor, fractura, infarto, necrosis).
– Si empeora la calidad de vida.
– Agravamiento de síntomas pulmonares, si los hay.
– Disminución del crecimiento.
• Criterios optativos:
– Aumento de quitotriosidasa (valorar variaciones que sean superiores al 5%).
– Descenso de la densidad mineral ósea.
Comentarios
En los pacientes no neuronopáticos, cuando se produce una pérdida de objetivos por disminución de la dosis, es necesario retomar la dosis con la que se habían obtenido y mantenido hasta ese momento los objetivos terapéuticos. Cuando la pérdida se produce sin disminución previa de la dosis, es necesario descartar la presencia de otra enfermedad concurrente causante del empeoramiento de los síntomas para proceder a su tratamiento, y si no se detecta esta última situación, es necesario valorar el aumento de la dosis.
En los niños con patología neurológica no existen parámetros cuantitativos definidos para pérdida de objetivos y debe ser considerada como tal cualquier agravamiento de la sintomatología que presentaban hasta ese momento.
Seguimiento
El seguimiento de los niños con enfermedad de Gaucher debe ser individualizado, pero el uso de un protocolo de «mínimos» facilita el control adecuado de los pacientes a largo plazo.
El seguimiento de los niños sin afectación neurológica debe sistematizarse en función de que estén sometidos o no al TES. En el primer caso, es preciso considerar si se ha obtenido una buena respuesta al tratamiento o todavía no se han alcanzado los objetivos terapéuticos diseñados en cada caso.
En los niños con enfermedad neurológica debe practicarse un seguimiento específico de esta patología, con independencia de los controles que puedan ser comunes con los otros pacientes y de acuerdo con las exigencias derivadas de su propia situación clínica.
Algoritmo para el tratamiento por objetivos de la enfermedad de Gaucher en la infancia
Con las recomendaciones recogidas en esta guía es posible diseñar un algoritmo para el tratamiento individualizado de cada paciente, que es el objetivo final deseado en el tratamiento de los niños con enfermedad de Gaucher.
Bibliografía
Barton NW, Brady RO, Dambrosia JM, Di Bisceglie AM, Dopplet SH, Hill SC, et al. Replacement therapy for inherited enzyme deficiency-macrophage targeted glucocerebrosidase for Gaucher´s disease. N Engl J Med. 1991; 324: 1.464-1.470.
Stocker JT, Dehner LP. Pediatric phatology. Filadelfia: JB Lippincott, 1992.
Downey MT. Estimation of splenic weight from ultrasonographic measurements. Can Assoc Radiol J. 1992; 43: 273-277.
Vellodi A, Bembi B, de Villemeur TB, Collin-Histed T, Erikson A, Mengel E, et al. Neuronopathic Gaucher disease task force of the European Working Group on Gaucher Disease. Management of neuronopathic Gaucher disease: A European consensus. J Inherit Metab Dis. 2001; 24: 319-327.
Cox TM, Aerts FG, Andria G, Beck M, et al. The Advisory Council to the European Working Group on Gaucher Disease (EWGGD). The role of the iminosugar N-butyldeoxynojirimicyn (Miglustat) in the management of the type I (non neuronopathic) Gaucher disease: a position statement. J Inherit Metab Dis. 2003; 26: 513-526.
Kluhs L, Teichgraber UK, Schneider U, Ludwing WD, Dorken B, Benter T. Accuracy of the sonographic determination of the splenic weight in comparison with the weight at autopsy. Fortschr Röntgenster. 2003; 175: 532-535.
Grabowski GA. Gaucher disease lessons from a decade of therapy. J Pediatr. 2004; 144: S15-S19.
Charrow J, Andersson HC, Kaplan P, Kolodny EH, Mistry P, Pastores G, et al. Enzyme replacement therapy and monitoring for children with type 1 Gaucher disease: consensus recommendations. J Pediatr. 2004; 144: 112-119.
Baldellou A, Andrea G, Campbell PE, Charrow J, Cohen IJ, Grabowski GA, et al. Paediatric non-neuropathic Gaucher disease: recommendations for treatment and monitoring. Eur J Pediatr. 2004; 163: 67-75.
Lebel E, Dweck A, Foldes J, Golowa Y, Itzchaky M, Zimran A, et al. Bone changes with enzyme therapy for Gaucher disease. J Bone Miner Metab. 2004; 22: 597-601.
Grabowski GA. Recent clinical progress in Gaucher disease. Curr Opin Pediatr. 2005; 17: 519-524.
Andersson HC, Charrow J, Kaplan P, Midtry P, Pastores GM, Prakash-Cheng A, et al. Individualization of long term enzyme replacement therapy for Gaucher disease. Genet Med. 2005; 7(2): 105-110.
Weinberg NJ, Barranger JA, Charrow J, Grabowski GA, Mankin HJ, Mistry P. Guidance on the use of miglustat for treating patients with type 1 Gaucher disease. Am J Hematol. 2005; 80: 223-229.
Alentado N, Escrig R, Dalmau J. Enfermedad de Gaucher tipo I: 10 años de experiencia en el tratamiento enzimático sustitutivo. Acta Pediatr Esp. 2005; 63: 373-376.
Andrea G, Parenti G. Oligosaccharidosis and related disorders. En: Blau N, Hoffmann GF, Leonard J, Clarke JTR, eds. Physician´s guide to the treatment and follow-up of metabolic diseases. Berlín: Springer-Verlag, 2006; 205-215.
Lesiones equimóticas en miembro superior
El maltrato infantil es un problema que en muchos casos no llega a ser identificado. El papel del pediatra en la detección de una posible situación de abuso a través de la anamnesis, la exploración física, las pruebas complementarias y los datos sociales es fundamental. El maltrato físico debe formar parte del diagnóstico diferencial de cualquier lesión hallada en un niño. Las contusiones y los hematomas constituyen las manifestaciones más comunes, y existen hallazgos en la exploración que pueden orientar sobre su origen. Toda sospecha de maltrato debe comunicarse a las autoridades competentes.
Se presenta un caso de maltrato físico detectado en el servicio de urgencias de un hospital terciario a partir de datos incongruentes en la anamnesis y lesiones sospechosas en la exploración.
Talón negro (hematoma subcórneo)
El talón negro es un proceso relativamente frecuente, caracterizado por la aparición de una lesión negra en la zona de apoyo del talón, que aparece en jóvenes deportistas. Está provocado por pequeños traumatismos que pueden dar lugar a hemorragias superficiales. Su interés patológico radica en la posible confusión con lesiones pigmentarias de estirpe melanocítica, lo que puede originar cierto grado de alarma. El diagnóstico es fácil de realizar y puede llevarse a cabo por el simple raspado de la lesión o mediante el examen con dermatoscopio.
Morbilidad neonatal en el parto instrumentado: mención especial a la ventosa obstétrica
El aumento de las lesiones en el periparto, asociadas al cada vez más creciente uso de instrumentación, ha llevado a plantear en numerosas ocasiones intensos debates sobre las indicaciones y la problemática derivada de su cada vez mayor indicación en la práctica obstétrica diaria. El vacuum es un instrumento bastante seguro, de modo que las lesiones pueden existir, pero son mucho menos frecuentes con una correcta aplicación, y la gravedad de las mismas se ve influida no sólo por la instrumentación, sino también por una serie de factores que hay que tener en cuenta en el periparto, siendo uno de los principales el desarrollo de la vacuextracción. Entre la lesiones que nos encontramos asociadas al uso del vacuum aparecen desde algunas de elevada incidencia pero de escasa significación clínica como el cefalohematoma o el hematoma subgaleal, hasta otras de escasa frecuencia pero de extrema gravedad y riesgo vital para el recién nacido, como el hematoma epidural o el subdural.
Importancia de la mancha mongólica: síndromes asociados y diagnóstico diferencial
Sr. Director:
La mancha mongólica (MM), también llamada melanocitosis dérmica congénita, suele aparecer en el nacimiento o durante las primeras semanas de vida. Aumenta en los 2 primeros años y después desaparece de modo gradual. A los 10 años la mayoría de estas manchas han remitido; si la mancha se mantiene en la edad adulta, se denomina MM persistente (3-4% de los orientales). Su frecuencia, similar en ambos sexos, varía entre los distintos grupos raciales. El término «mancha mongólica» se debe a su frecuencia elevada en las razas orientales, sobre todo en los mongoles, en quienes aparece en el 90% de los recién nacidos. Se observa en el 80% de los individuos de raza negra, en el 40% de los latinos y en menos del 10% de los caucasianos y judíos1-3.
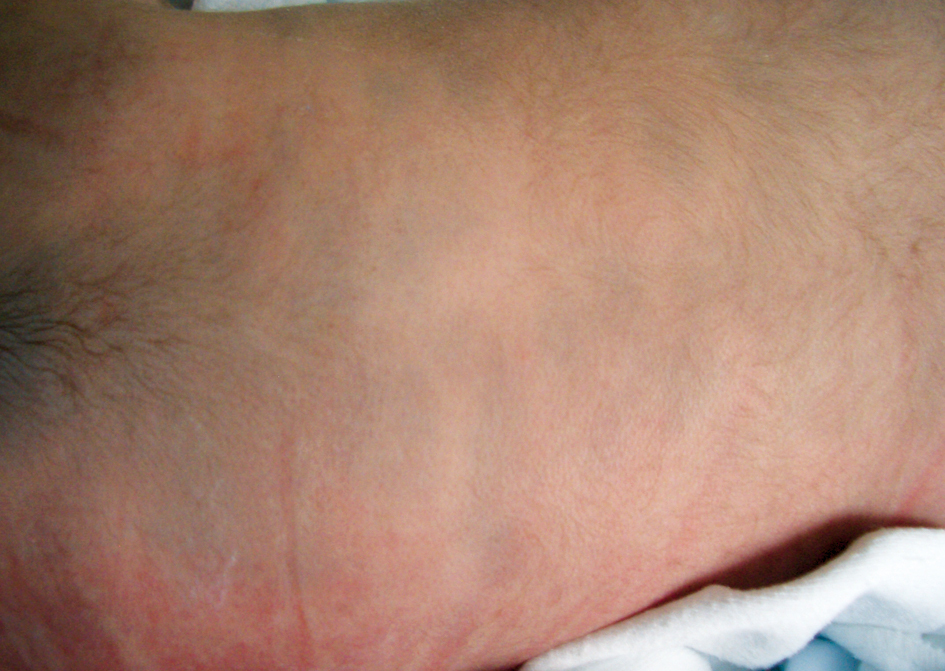
La localización clásica es la región lumbosacra y las nalgas. Se conoce como MM aberrante cuando se presenta en áreas atípicas, como la espalda, los hombros, el cuero cabelludo y las extremidades (figuras 1 y 2). Ésta es más probable que persista en la edad adulta. La forma extensa o generalizada no es excepcional, ya que aparece en más del 3% de los niños asiáticos, indios americanos y negros3-5.
Clínicamente, se presenta como una o varias máculas de morfología angulada, redonda u ovalada. El tamaño varía entre 1 y 20 cm y los bordes están mal definidos (las más grandes están mejor delimitadas). Tienen una coloración homogénea azul grisácea (figura 1) que no se acentúa en la exploración con lámpara de Wood. En personas de piel oscura adopta un tono verdoso (figura 2). La MM sobreimpuesta es una variante con zonas más oscuras en su seno3,6.
El estudio histológico muestra melanocitos dendríticos fusiformes dispersos entre los haces de colágeno de los tercios inferiores de la dermis. Esta melanocitosis dérmica se debe a que no se ha completado el proceso de migración de los melanocitos desde la cresta neural a la unión dermoepidérmica. Normalmente no hay melanocitos dérmicos desde la semana 20 de gestación. Las diferencias raciales podrían indicar la existencia de factores genéticos implicados en este proceso. La coloración azulada de las lesiones se debe al fenómeno de Tyndall: la pigmentación dérmica se ve azul, por la menor reflectancia de la región con longitudes de onda mayores en comparación con la zona que la rodea2,3.
No se han descrito casos de malignización de las MM. Dado que las máculas desaparecen con el paso de los años, no suelen necesitar tratamiento. En las lesiones persistentes se puede emplear maquillaje o laserterapia (con una mejor respuesta en MM aberrantes de pacientes de menos de 20 años)7.
La mayoría de las MM no tienen significación patológica. En ocasiones la presencia de formas aberrantes, extensas o múltiples puede facilitar el diagnóstico y posterior tratamiento precoz de ciertas enfermedades8:
1. Facomatosis pigmentovascular. Consiste en la combinación de una malformación vascular (casi siempre una mancha en vino de Oporto) con un lesión hiperpigmentada cutánea congénita (nevo epidérmico, nevo spilus o melanocitosis dérmica). Puede existir un nevo anémico. Se han clasificado en cinco tipos, que a su vez se han subdividido en a o b, en función de la ausencia o presencia de manifestaciones extracutáneas (como los síndromes de Sturge-Weber y de Klippel-Trenaunay). Aparece una MM en: a) facomatosis pigmentovascular tipo II (la más frecuente) asociada a una malformación capilar tipo mancha en vino de Oporto; b) tipo IV combinada con una mancha en vino de Oporto y un nevo spilus, y c) tipo V (facomatosis cesiomarmorata), que coexiste con cutis marmorata telangiectásica congénita4.
2. Gangliosidosis GM1, tipo 1 o infantil. Enfermedad debida a una deficiencia de la betagalactosidasa. En los primeros 6 meses de vida los pacientes presentan facies tosca, cuello corto, hipertrofia gingival, macroglosia, hipotonía, hipertricosis, retraso psicomotor y del desarrollo, convulsiones, hepatosplenomegalia, deformación de los cuerpos vertebrales, de la silla turca, anomalías de los huesos largos y de la pelvis, y manchas rojo cereza en la mácula. Los niños raramente sobreviven más de 3 años5,8.
3. Síndrome de Hurler. Mucopolisacaridosis tipo I, la más frecuente, producida por un déficit de alfa-L-iduronidasa. Comparte muchos rasgos con la gangliosidosis GM1 infantil. Alrededor de los 6 meses se observa opacidad corneal, visceromegalia, disostosis múltiple y rasgos faciales anormales. Provoca retraso mental, infecciones respiratorias y cardiopatía mortal alrededor de los 10 años de edad8.
4. Síndrome de Hunter. Mucopolisacaridosis tipo II, causada por un déficit de la enzima iduronato-2-sulfatasa y con un espectro de gravedad amplio. La forma grave cursa con síntomas similares al síndrome de Hurler9.
5. Labio leporino. Muchos niños japoneses con este defecto presentan una MM en la hendidura.
Se han descrito casos aislados en pacientes con enfermedad de Niemann-Pick, alfamanosidosis, síndrome de Sjögren-Larsson, hemangioma congénito, manchas café con leche (facomatosis pigmentopigmentaria), dedos supernumeraciones y melanosis leptomeníngea. Quizás algunas de estas asociaciones puedan ser casuales4,8.
El diagnóstico de la MM es fácil de establecer cuando la morfología clínica y la localización son típicas. En otras localizaciones podría confundirse con las siguientes entidades:
• Otras melanocitosis dérmicas, como el nevo azul (rara vez congénito y de localización muy variada), el nevo de Ota (sobre todo en la región periorbitaria, la sien, el área malar y la esclerótica ipsolateral), el nevo de Ito (regiones supraclavicular, escapular o deltoidea) y el hamartoma melanocítico dérmico (nalgas, manos y piernas)3.
• Otras neoplasias melanocíticas benignas, como la mancha café con leche, la melanosis de Becker y el nevo melanocítico congénito. El nevo melanocítico gigante, cuando afecta a la zona baja de la espalda y las nalgas, adopta un aspecto «en traje de baño». Difieren de la MM en el color y en los bordes bien definidos.
• Malformaciones vasculares, como las malformaciones glomovenosas o las manchas en vino de Oporto (se asocian a la MM en la facomatosis pigmentovascular) o los «precursores» de hemangiomas.
• Contusiones o hematomas. Éstos, si aparecen en lactantes de menos de 9 meses de edad y se sitúan en regiones típicamente protegidas, como las nalgas o la espalda, representan los signos físicos de maltrato infantil más frecuentes. Por tanto, una MM no diagnosticada o el desconocimiento de la variante aberrante, múltiple o sobreimpuesta podrían generar una sospecha errónea de maltrato. Cabe resaltar que el 40% de los neonatos de etnia gitana presentan MM (población con mayor incidencia de sufrir malos tratos según algunos estudios). Es curioso que el 12,5% de las madres atribuyan dichas manchas a un traumatismo durante el parto1. Por ello, es necesario anotar en la historia neonatal la presencia y la localización de las MM y proporcionar una correcta información a los padres10.
• Otras: argiria, ocronosis, eritema discrómico persistente (dermatosis cenicienta), hiperpigmentación postinflamatoria, hipermelanosis nevoide lineal y espiral, atrofodermia idiopática de Pasini y Pierini, y erupción fija medicamentosa.
En conclusión, la población española actual cuenta con más grupos raciales en que es frecuente la aparición de MM. Es importante conocer sus variantes (aberrante, persistente, múltiple, extensa o generalizada y sobreimpuesta), las enfermedades asociadas (facomatosis pigmentovascular, labio leporino y metabolopatías) y evitar su confusión con las lesiones de maltrato infantil.
Bibliografía
- Ikizoglu T, Ergör S, Asar GM, Yilmaz O. Frequency and characteristics of Mongolian spots among Turkish children in Aegean region. Turk J Pediatr. 2006; 48: 232-236.
- Avilés Izquierdo JA, Hernanz Hermosa JM, De la Cueva Dobao P. Mancha mongólica. Acta Pediatr Esp. 2004; 62: 60-61.
- Valdés F, Ginarte M, Toribio J. Melanocitosis dérmicas. Actas Dermosifiliogr. 2001; 92: 379-388.
- Torrelo A, Zambrano A, Happle R. Large aberrant Mongolian spots coexisting with cutis marmorata telangiectatica congenita (phacomatosis pigmentovascularis type V or phacomatosis cesiomarmorata). J Eur Acad Dermatol Venereol. 2006; 20: 308-310.
- Torrelo A, Solana LG, Mediero IG, Ruiz-Falco ML, García-Peñas JJ, Zambrano A. Mancha mongólica generalizada en un niño con gangliosidosis GM1 tipo 1. Actas Dermosifiliogr. 2000; 91: 31-33.
- Egemen A, Leung AK, Robson WL. Superimposed Mongolian spots. Pediatr Dermatol. 2008; 25: 233-235.
- Kagami S, Asahina A, Watanabe R, Mimura Y, Shirai A, Hattori N, et al. Laser treatment of 26 Japanese patients with Mongolian spots. Dermatol Surg. 2008; 34: 1.689-1.694.
- Ashrafi MR, Shabanian R, Mohammadi M, Kavusi S. Extensive Mongolian spots: a clinical sign merits special attention. Pediatr Neurol. 2006; 34: 143-145.
- Ochiai T, Suzuki Y, Kato T, Shichino H, Chin M, Mugishima H, et al. Natural history of extensive Mongolian spots in mucopolysaccharidosis type II (Hunter syndrome): a survey among 52 Japanese patients. J Eur Acad Dermatol Venereol. 2007; 21: 1.082-1.085.
- Al Jasser M, Al-Khenaizan S. Cutaneous mimickers of child abuse: a primer for pediatricians. Eur J Pediatr. 2008; 167: 1.221-1.230.
Resultados de una serie de biopsias renales percutáneas guiadas ecográficamente en una población pediátrica: nuestra experiencia en 15 años
Objetivos: Presentar nuestra experiencia sobre biopsias renales percutáneas guiadas ecográficamente en pacientes en edad pediátrica desde que se instauró dicha técnica en nuestro hospital, y valorar la correlación clínica/anatomopatológica y las complicaciones de la misma.
Pacientes y métodos: Estudio retrospectivo de 180 biopsias renales percutáneas guiadas ecográficamente realizadas a un total de 164 pacientes (de 6 meses-18 años de edad) durante un periodo de 15 años. El protocolo de la biopsia incluye su realización en el quirófano mediante sedación y una ecografía a las 24 horas.
Resultados: El motivo más frecuente de su realización fue la presencia de un síndrome nefrótico corticodependiente/resistente (29,4%), seguido de la proteinuria de diverso rango con presencia de hematuria. El diagnóstico anatomopatológico más habitual fue la glomerulonefritis mesangial por IgA (26,1%), seguido de cambios glomerulares mínimos, confirmándose en la mayoría de los casos la sospecha clínica. Únicamente se detectó una complicación grave (hematoma renal/hipotensión arterial) en un paciente de riesgo.
Conclusiones: En nuestra experiencia, la biopsia renal percutánea es un método diagnóstico fiable y seguro, independientemente de la edad
Hemorragia intracraneal por sangrado debido a una deficiencia de vitamina K tras un parto en el domicilio
Sr. Director:
La relación entre el déficit de vitamina K y la enfermedad hemorrágica del recién nacido se conoce desde 1952, año en que fue descrita por Dam et al.1. Hoy en día, se prefiere denominarla «sangrado por deficiencia de vitamina K», puesto que puede presentarse durante todo el primer año de vida y porque no todos los sangrados en el periodo neonatal están causados por un déficit de vitamina K2,3. Se define como sangrado debido a una inadecuada actividad de los factores de la coagulación dependientes de la vitamina K (II, VII, IX y X), que se corrige con la administración de vitamina K. Actualmente esta entidad se clasifica en temprana, clásica y tardía, según el momento de aparición; si el sangrado se presenta tras la primera semana de vida, corresponde a la forma tardía4.
Se presenta el caso de una lactante de 40 días de vida, en la que se observó un cuadro compatible con sangrado por deficiencia de vitamina K. Entre los antecedentes personales destaca que el parto se realizó en el domicilio y que la niña no recibió ninguna dosis de vitamina K intramuscular u oral; la alimentación se llevó a cabo mediante lactancia materna exclusiva.
La niña ingresó en la unidad de cuidados intensivos pediátricos por sospecha de sepsis, ya que presentaba rechazo de las tomas, hipotonía y apneas. En la exploración física se apreciaba un mal estado general, con quejido, taquicardia de 180 lpm, mala perfusión periférica y coloración pálido-grisácea. Asimismo, presentaba un importante cefalohematoma parietal de unos 60 3 50 3 30 mm, tras el intento de canalización venosa, y sangrado por puntos de punción. Entre los exámenes complementarios destacaba una anemia severa (hematocrito del 16% y hemoglobina de 5,4 g/dL), junto con una grave afectación de la hemostasia (actividad de protrombina del 34% y tiempo de protrombina de 20,6 seg), por lo que se trasfundió un concentrado de hematíes y se inició tratamiento con vitamina K intravenosa y plasma fresco congelado. El recuento leucocitario y la fórmula, las plaquetas y los parámetros infecciosos (PCR y PCT) fueron normales.
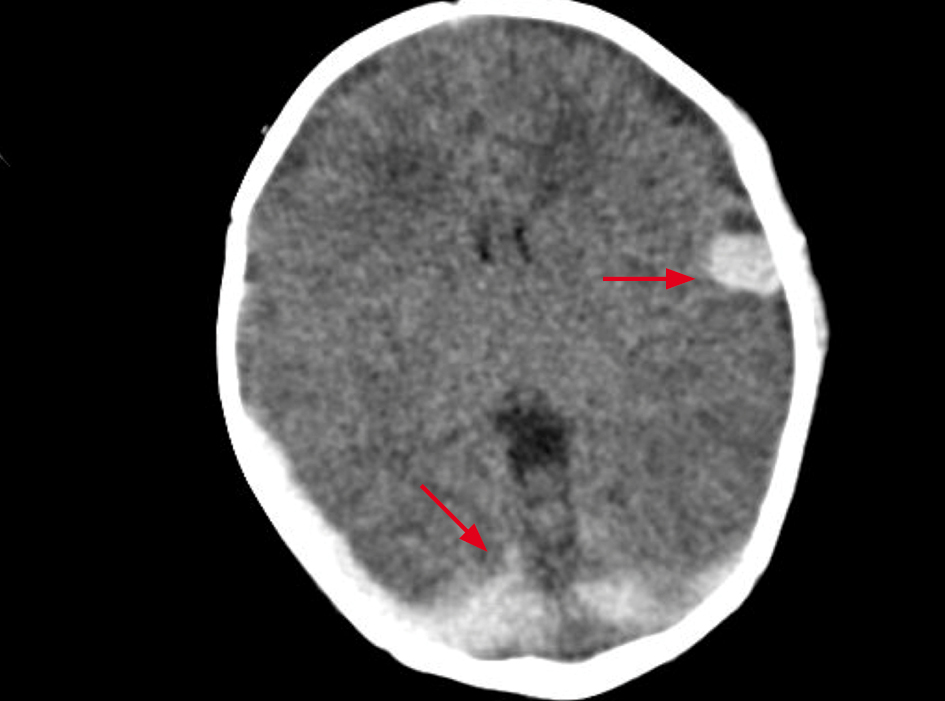
Dada la afectación neurológica y la ausencia de evidencia de sangrado externo, se realizó una tomografía computarizada craneal, en la que se observó un hematoma subdural parietotemporal derecho, una colección subdural izquierda y un hematoma subdural temporal izquierdo con extensión al espacio subaracnoideo de la convexidad (figuras 1 y 2). A las 24 horas presentó una corrección total de la hemostasia (actividad de protrombina del 133% y tiempo de protrombina de 9,3 seg) y se completó la recuperación de la afectación neurológica.
Ante la sospecha de sangrado por deficiencia de vitamina K se preguntó a los padres por la atención posparto de la niña, quienes confirmaron que no se le había administrado vitamina K, y por la aparición de sangrados en días previos, respecto a lo que refirieron la aparición de una epistaxis autolimitada 48 horas antes. Se descartaron otras causas de sangrado intracraneal del lactante, como afectaciones hematológicas, tirosinemia, homocistinuria y otras enfermedades metabólicas.
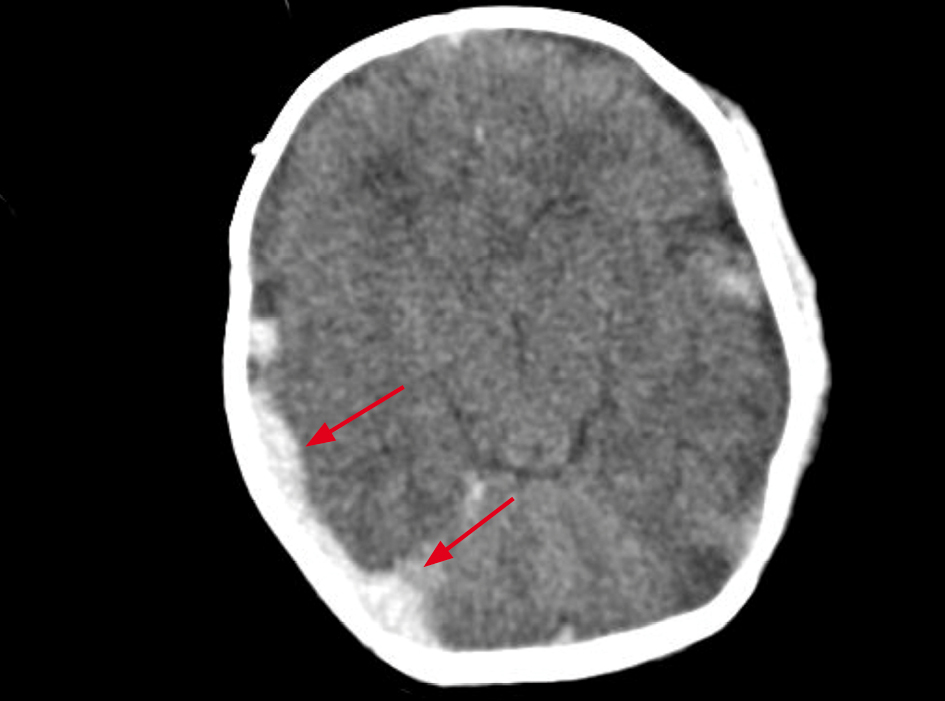
La hemorragia intracraneal es frecuente (hasta en un 30-60% de los casos) y característica de la forma tardía del sangrado por deficiencia de vitamina K5. En algunos casos puede verse precedida por los llamados «sangrados de aviso», como las equimosis, el sangrado nasal (que la paciente presentó 48 h antes del inicio del cuadro) y la supuración umbilical, que deben hacer sospechar este cuadro para iniciar su estudio y tratamiento de manera precoz e impedir, de este modo, su progresión hacia el sangrado intracraneal6. En la práctica, tras la sospecha clínica, un tiempo de protrombina claramente alargado en presencia de una concentración de fibrinógeno y un recuento plaquetario normal es altamente sugestivo de deficiencia de vitamina K. La normalización de los valores alterados tras la administración de vitamina K confirma el diagnóstico7.
Los lactantes alimentados mediante fórmula alcanzan niveles de vitamina K en sangre hasta diez veces más rápido que los alimentados con lactancia materna, lo que conlleva, salvo excepciones, que estén protegidos contra la forma clásica y tardía. Esta última afecta, casi exclusivamente, a lactantes alimentados al pecho. El cuadro puede prevenirse mediante la administración de vitamina K durante la asistencia inicial al recién nacido sano8,9, en varias dosis orales o en dosis única intramuscular; esta última ha mostrado una mayor efectividad en la prevención de la forma tardía, cuya frecuencia sin profilaxis mediante vitamina K es de 4-10 casos por cada 100.000 nacimientos.
Este caso pone de manifiesto la necesidad de una correcta asistencia al recién nacido sano, que incluya la profilaxis ocular contra la oftalmia neonatal y la administración de vitamina K, ya que una de las labores del pediatra, además de cuidar del niño enfermo, es promover, proteger y apoyar la salud de los recién nacidos sanos8.
Bibliografía
- Dam H, Dyggve H, Larsen H, Plum P. The relation of vitamin K deficiency to hemorrhagic disease of the newborn. Adv Pediatr. 1952; 5: 129-153.
- Gözü Pirinccioglu A, Gurkan F, Bosnak M, Acemoglu H, Davutoglu M. Intracranial hemorrhage: clinical and demographic features of patients with late hemorrhagic disease. Pediatr Int. 2011; 53: 68-67.
- Sutor AH, Von Kries R, Cornelissen EA, McNinch AW, Andrew M. Vitamin K deficiency bleeding (VKDB) in infancy. J Thromb Haemost. 1999; 81: 456-461.
- Stoll BJ, Kliegman RM. Trastornos hematológicos. En: Behrman, Kliegman, Jonson, eds. Nelson. Tratado de pediatría. Madrid: Elsevier, 2004; 606-608.
- Sutor AH. Vitamin K deficiency bleeding in infants and children. A status report. En: Sutor AH, Hathaway WE, eds. Vitamin K in infancy. Stuttgart, Nueva York: Schattauer, 1995; 3-18.
- McNinch AW, Tripp JH. Haemorrhagic disease of the newborn in the British Isles: two year prospective study. BMJ. 1991; 303: 1.105-1.109.
- Sutor AH, Dagres N, Niederhoff H. Late form of vitamin K deficiency bleeding in Germany. Klin Pädiatr. 1995; 207: 89-97.
- Figueras Aloy J, García Alix A, Alomar Ribes A, Blanco Bravo D, Esqué Ruiz MT, Fernández Lorenzo JR. Recomendaciones de mínimos para la asistencia al recién nacido sano. An Pediatr (Barc). 2001; 55: 141-145.
- Sánchez Luna M, Pallás Alonso CR, Botet Mussons F, Echániz Urcelay I, Castro Conde JR, Narbona E. Recomendaciones para el cuidado y atención del recién nacido sano en el parto y en las primeras horas después del nacimiento. An Pediatr (Barc). 2009; 71(04): 349-361.