
Lactante con distrés respiratorio en invierno. Más allá de las bronquiolitis
Resumen
La dificultad respiratoria en el lactante engloba varias entidades clínicas. Aunque en invierno la más frecuente es la bronquiolitis, no debemos olvidar, entre ellas, las malformaciones pulmonares congénitas (MPC).
Se presenta el caso de un lactante de 6 semanas de vida que acudió a Urgencias en invierno por un cuadro de dificultad respiratoria en contexto catarral. Se realizó un diagnóstico inicial de bronquiolitis, pero posteriormente se alcanzó el diagnóstico correcto de enfisema lobar congénito (ELC).
Se publica este caso para hacer hincapié en la importancia de revisar un diagnóstico con enfoque analítico, especialmente cuando el curso clínico no es típico. También nos debe servir para recordar que, a pesar de la mejora del diagnóstico prenatal, el diagnóstico de una MPC puede ser en el periodo neonatal o incluso más tardío. Por lo tanto, las MPC deben considerarse en el diagnóstico diferencial de síntomas respiratorios en un niño.
Eritrodermia ictiosiforme congénita ampollosa: a propósito de un caso
Resumen
La eritrodermia ictiosiforme congénita ampollosa es una entidad poco frecuente, con herencia autosómica dominante, pero un 50% se presenta por mutaciones de novo; se caracteriza en su fase inicial por eritrodermia y aparición espontánea de ampollas. Posteriormente las ampollas disminuyen en frecuencia y aparece una descamación que compromete toda la superficie corporal. No suele haber afectación palmoplantar ni de las mucosas. Su tratamiento de primera línea son los retinoides sistémicos junto a los cuidados de la piel.
No es muguet todo lo que parece
Resumen
La lengua vellosa negra (LVN) consiste en una hipertrofia papilar de la lengua que adquiere un aspecto velloso debido al cúmulo de queratina y un color negruzco por la proliferación de bacterias cromógenas. Es un proceso benigno y de etiología comúnmente desconocida, siendo la antibioterapia de amplio espectro el factor etiológico más frecuentemente implicado. Su aparición resulta anecdótica en la edad pediátrica. En este artículo se describe el caso de un lactante de dos meses de vida con lesiones negras sobre una base blanquecina en la lengua, diagnosticado en primera instancia de muguet oral. No presentó ninguna mejoría con el tratamiento antifúngico tópico. Se tomaron cultivos para bacterias y hongos, que resultaron negativos. El lactante se mantuvo asintomático en todo momento y con mejoría progresiva de las lesiones. El cuadro fue compatible con LVN. Su diagnóstico es clínico, siendo primordial hacer un diagnóstico diferencial con el muguet oral, pero también con la pigmentación oscura por ingestión de fármacos o alimentos, mácula melánica congénita y leucoplasia oral vellosa. Es un cuadro autolimitado en pocas semanas cuyo tiempo de evolución se puede acortar con el uso de queratinolíticos.
Linfangiectasia pulmonar congénita primaria como causa de muerte neonatal inesperada
Introducción: La linfangiectasia pulmonar congénita constituye una entidad poco frecuente, caracterizada por la dilatación congénita de vasos linfáticos pulmonares a distintos niveles. Clínicamente se presenta con insuficiencia respiratoria severa refractaria a tratamiento que aparece en las primeras horas de vida, con elevada mortalidad.
Caso clínico: Presentamos el caso de un recién nacido a término, sin antecedentes de interés, fallecido de forma repentina a las dos horas de vida. La necropsia reveló la presencia de dilataciones quísticas diseminadas en vasos linfáticos pulmonares, sin otras malformaciones asociadas, estableciendo el diagnóstico de linfangiectasia pulmonar congénita primaria como causa de la muerte.
Discusión: La linfangiectasia pulmonar congénita es una enfermedad rara, de origen desconocido y poco documentada. La forma primaria, limitada al tejido linfático pulmonar, de difícil diagnóstico prenatal, presenta elevada mortalidad.
Diagnóstico clínico de sospecha para una nueva mutación en el gen COL5A1 contenido en el panel del síndrome de Marfan-Like
Introducción: El síndrome de Marfan-Like es una patología congénita que no cumple todos los criterios del síndrome de Marfan. La descripción de su fenotipo nos permite realizar un diagnóstico de sospecha.
Caso clínico: Los autores describen las manifestaciones clínicas observadas en una niña que presenta un cambio en el gen COL5A1 no descrito en el momento actual. Estas alteraciones son hipotonía muscular e hiperlaxitud articular generalizada, déficit de atención, escoliosis, pies planos valgos, facies alargada y miopática, inclinación antimongoloide de las comisuras parpebrales, pabellones auriculares despegados, leve exoftalmos y ptosis bilateral, astigmatismo, fisura palatina, micrognatia, paladar ojival, apiñamiento dental, erupción precoz y secuencia alterada en ambas denticiones.
Conclusión: La sospecha diagnóstica de estas anomalías se basa en los hallazgos clínicos, de ahí la importancia del conocimiento de los mismos para implementar cuanto antes un tratamiento efectivo en la esfera estomatológica.
El diagnóstico precoz de las enfermedades metabólicas congénitas, fundamental para evitar complicaciones
Con motivo del Día Mundial de las Enfermedades Raras, que se celebró el pasado 29 de febrero, los pacientes subrayan que uno de los principales problemas a los que se enfrentan es el retraso en el diagnóstico. Esta demora diagnóstica priva a los pacientes de intervenciones terapéuticas, lo que conlleva, en un 30% de los casos, un agravamiento de la enfermedad.
No toda encefalopatía severa con calcificaciones y microcefalia es una infección congénita
Introducción: El síndrome de Aicardi-Goutières (SAG) es una entidad rara, de la que sólo se han publicado 200 casos. Es un trastorno neurodegenerativo, de herencia autosómica recesiva, cuya patogenia no está completamente aclarada. Se precede de un corto periodo de normalidad clínica durante los primeros meses de vida, seguido de la aparición de encefalopatía grave y progresiva, microcefalia, calcificaciones intracraneales en los ganglios basales, afectación de la sustancia blanca, linfocitosis y elevación del interferón alfa (IFN-) en el líquido cefalorraquídeo (LCR) y la sangre.
Casos clínicos: Aportamos 3 nuevos casos de esta rara y terrible enfermedad, con inicio en el periodo de lactancia, lesiones típicas observadas en la resonancia magnética y elevación del IFN- en el LCR y la sangre.
Conclusiones: El SAG es una entidad muy rara, cuya clínica se asemeja a las infecciones congénitas, con las que hay que realizar un diagnóstico diferencial. A pesar de la ausencia de un tratamiento curativo, su diagnóstico es esencial para poder ofrecer un consejo genético que evite nuevos casos.
Histiocitosis congénita autolimitada: a propósito de un caso
Tortícolis congénita como forma de presentación del síndrome de Klippel-Feil
Sospecha prenatal de malformación congénita de las vías respiratorias pulmonares: casuística de 10 años en un hospital de segundo nivel
Dificultad respiratoria y estridor en un lactante de 1 mes por un quiste sacular laríngeo: no todo es laringomalacia
Luxación congénita de rótula. Diagnóstico en un adolescente sano
La luxación congénita de rótula es una entidad clínica excepcional, en la que la rótula se encuentra luxada de forma permanente y no puede reducirse de forma manual. Se suele manifestar al nacimiento, aunque en algunos casos el diagnóstico puede retrasarse hasta la adolescencia o la edad adulta. El diagnóstico temprano permite la corrección quirúrgica con el fin de evitar las secuelas tardías, incluidos los cambios degenerativos prematuros de la rodilla. Se presenta un caso de luxación congénita de la rótula en un adolescente de 12 años de edad, sano y jugador de fútbol.
Masa torácica congénita: hemangioma capilar pulmonar, un diagnóstico inusual
Profesionales de la neonatología y de la cardiología se reunieron para debatir sobre el cribado de cardiopatías congénitas críticas
¿Hipospadias o anomalía de la diferenciación sexual?
Las anomalías de la diferenciación sexual son los trastornos congénitos que dan lugar a una discrepancia entre genitales externos, gónadas y sexo cromosómico. La etiología en la mayoría de los trastornos es genética, y se han descrito más de 40 genes en la cascada de proteínas necesarias para una normal diferenciación femenina o masculina. Se presentan dos casos clínicos de hipospadias con distinta evolución, que nos llevan a replantear el clásico dilema sobre si se trata de una anomalía de la diferenciación sexual.
Agenesia del cuerpo calloso como forma de presentación de un síndrome de deleción y duplicación invertida del brazo corto del cromosoma 8
Pancitopenia grave reversible secundaria a una infección posnatal por citomegalovirus
Efecto de la electroestimulación orofaríngea sobre la sialorrea en pacientes con malformaciones congénitas del sistema nervioso central
Linfangioma quístico de la pared torácica en pediatría y tratamiento esclerosante
La mayoría de los linfangiomas se diagnostican en la edad pediátrica. Se trata de lesiones de carácter benigno, y sólo su crecimiento y expansión local pueden originar problemas al comprimir estructuras vecinas. En los casos accesibles, como el que presentamos, una anamnesis y una exploración física adecuada debe llevarnos a la solicitud de la prueba diagnóstica más eficiente, la ecografía con punción de alguno de los quistes para el estudio directo del líquido intraquístico. El aspecto ecográfico de estas lesiones, junto con unas características típicas del líquido, bastará para efectuar un diagnóstico correcto en la mayoría de las ocasiones. La resección quirúrgica y la escleroterapia son opciones válidas de tratamiento, y entre ellas el OK-432 (Picibanil®) y las tetraciclinas son los agentes esclerosantes de los que se dispone de mayor experiencia, habiendo demostrado ser efectivos y seguros. Presentamos un caso de linfangioma quístico en la pared torácica tratado con el agente esclerosante OK-432, haciendo una revisión no sistemática de los aspectos diagnósticos y terapéuticos más relevantes.
«Los niños con cardiopatía tienen una alta morbimortalidad por VRS, requiriendo en una cuarta parte de los casos ingresos en la UCI»
- En España, entre 5 y 8 de cada 1.000 niños nacidos sufren cardiopatías congénitas1. La infección por el virus respiratorio sincitial (VRS) en niños con cardiopatías suele ser más grave y con un mayor compromiso del sistema cardiopulmonar
- Dr. Fernando Centeno: «Desde la SECPCC estamos luchando por el reconocimiento del área de capacitación específica de Cardiología Pediátrica»
Páncreas ectópico gástrico: presentación de un caso inusual y revisión de la bibliografía
Características clínicas y epidemiológicas de la endocarditis infecciosa en pediatría: 26 años de experiencia
Evitar el legado de la enfermedad renal. Enfoque sobre la niñez
El Día Mundial del Riñón 2016 se centra en las enfermedades renales durante la infancia y la enfermedad renal del adulto que puede iniciarse en una edad temprana. La enfermedad renal crónica (ERC) en la infancia difiere de la de los adultos en que predominan las causas derivadas de anomalías congénitas y trastornos hereditarios; las glomerulopatías y la enfermedad renal asociada a diabetes mellitus son poco frecuentes. Además, muchos niños con una lesión renal aguda pueden desarrollar eventualmente secuelas que lleven a la hipertensión y la ERC durante la adolescencia o la vida adulta. Los niños nacidos prematuros o pequeños para su edad gestacional tienen un incremento del riesgo de desarrollar ERC durante su vida. Las personas con un alto riesgo al nacer o en la primera infancia deberán ser monitorizadas estrechamente para poder detectar a tiempo los signos tempranos de enfermedad renal, con el fin de proporcionar una prevención o un tratamiento efectivos. Es factible establecer una terapia eficaz en niños con ERC avanzada; existen evidencias que demuestran que los niños evolucionan mejor que los adultos cuando reciben terapia de reemplazo renal, incluyendo la diálisis y el trasplante, aunque sólo una minoría requiere este tratamiento. Debido a las inequidades en el acceso a la atención médica, es necesario hacer un esfuerzo para que los niños con una enfermedad renal, donde sea que vivan, puedan ser tratados de manera eficaz, independientemente de su ubicación geográfica y su situación económica. Nuestra esperanza es que el Día Mundial del Riñón pueda informar al público en general, a los gestores y a los profesionales de la salud sobre las necesidades y las posibilidades que existen en torno a la enfermedad renal en la infancia.
Aplicación del test electrofisiológico de ejercicio en pacientes con miotonía congénita
Duplicación quística intraluminal de píloro asociada a hernia diafragmática congénita. Presentación de un caso
La duplicación pilórica extraluminal representa la localización menos frecuente de todas las duplicaciones del tubo digestivo; sin embargo, la duplicación pilórica intraluminal (DPI) se ha documentado de manera excepcional como una anomalía congénita de extrema rareza en recién nacidos y pacientes pediátricos. Nosotros aportamos el primer caso de DPI asociada a hernia diafragmática congénita. Presentamos el caso clínico de un niño de 29 días de vida con sospecha de síndrome pilórico debido a una obstrucción mecánica asociada a hernia diafragmática congénita. El diagnóstico de quiste de DPI fue confirmado por los hallazgos intraoperatorios y un posterior examen histológico. La duplicación pilórica intraluminal es una malformación o anomalía (mejor que enfermedad) rara, causante de la obstrucción mecánica del canal pilórico, y debería tenerse en cuenta en el diagnóstico diferencial del síndrome de obstrucción pilórica neonatal.
Importancia de los tumores lipomatosos benignos en el niño como marcadores de anomalías estructurales y síndromes complejos. Experiencia en nuestro centro
Fractura de fémur en un recién nacido: cuando la radiografía no es diagnóstica
Se presenta el caso de un recién nacido con una fractura de fémur asociada al nacimiento. Aparte de la escasa incidencia de estas fracturas, se demuestra la importancia de la ecografía para el diagnóstico de estas lesiones óseas en algunos casos.
Síndrome de «dumping» en pediatría
El síndrome de dumping (SD) es un conjunto de síntomas gastrointestinales y vasomotores que se produce como consecuencia de la cirugía gástrica. En pediatría se ha descrito fundamentalmente tras la cirugía antirreflujo. El diagnóstico es clínico, pero la sobrecarga oral de glucosa puede ser de utilidad si existen dudas.
Se presentan los casos de 8 pacientes afectados de SD, 6 varones y 2 mujeres, con edades comprendidas entre 13 meses y 9 años en el momento del diagnóstico. Cuatro pacientes tenían como enfermedad de base una atresia de esófago intervenida, 2 un reflujo gastroesofágico, 1 una hernia diafragmática congénita y 1 un tumor gástrico. Todos fueron sometidos previamente a algún tipo de cirugía gástrica. En 7 de ellos se realizó una funduplicatura, y en 4 una piloroplastia. Todos los pacientes tenían clínica de SD temprano, y 6 asociaban clínica de SD tardío. En todos ellos se realizó una sobrecarga oral de glucosa, que confirmó el diagnóstico. El tratamiento dietético fue efectivo en 7 pacientes, y 1 paciente precisó además tratamiento con acarbosa.
El tratamiento dietético es efectivo en la mayoría de los pacientes con SD.
Hiperinsulinismo congénito
1. Ismail D, Kapoor RR, Smith VV. The heterogeneity of focal forms of congenital hyperinsulinism. J Clin Endocrinol Metab. 2012; 97(1): 94E-99E.
2. Ismail D, Smith VV, Lonlay P, Ribeiro MJ, et al. Familial focal congenital hyperinsulinism. J Clin Endocrinol Metab. 2011; 96: 24-28.
3. Fernández Lorenzo JR, Fernández Marmiesse A, Barreiro Conde J, et al. Perspectivas actuales en el tratamiento del hiperinsulinismo congénito. Acta Pediatr Esp. 2009; 67(3): 103-111.
4. Le Quan Sang KH, Arnoux JB, Mamoune A, et al. Successful treatment of congenital hyperinsulinism with long-acting release octreotide. Eur J Endocrinol. 2012; 166: 333-339.
5. Chahin S, Guzmán Gómez G, Dussan I, Hoyos-Martínez A. Hiperinsulinismo congénito: nuestra casuística y revisión de la literatura. Rev Esp Endocrinol Pediatr. 2014; 5(2): 29-35.
6. Fernández-Marmiesse A, Salas A, Vega A, Fernández-Lorenzo JR, Barreiro J, Carracedo A. Mutation spectra of ABCC8 gene in Spanish patients with hyperinsulinism of infancy (HI). Hum Mutat. 2006; 27: 214.
7. Petraitienė I, Barauskas G, Gulbinas A, et al. Congenital hyperinsulinism. Medicine. 2014; 50: 190-195.
8. Gálvez Aguilar MI, Espino Aguilar R, Acosta Gordillo L, et al. Síndrome de hiperinsulinismo congénito por mutación del receptor SUR1. Rev Esp Endocrinol Pediatr. 2014; 5(2): 59-63.
9. Bobadilla Montes de Oca PV, Hinojosa Cruz N, Núñez Hernández JA, et al. Reporte de un caso de hiperinsulinismo por hiperplasia de células beta. Arch Inv Mat Inf. 2012; 4(3): 159-166.
10. Laje P, Halaby L, Adzick NS, et al. Necrotizing enterocolitis in neonates receiving octreotide for the management of congenital hyperinsulinism. Pediatr Diabetes. 2010; 11: 142-147.
Hendidura esternal. Presentación de un caso en el Cardiocentro Pediátrico «William Soler» (La Habana, Cuba)
Durante la vida embriológica, el esternón se origina en la misma lámina lateral del mesodermo que forma los músculos pectorales. Las malformaciones congénitas de la pared del tórax comprenden un grupo muy heterogéneo de patologías que presentan como factor etiológico alguna alteración en el desarrollo y/o morfología de las estructuras de la caja torácica, cuyo espectro abarca desde una deformidad leve sin consecuencias funcionales hasta una patología grave con riesgo de vida. La hendidura esternal es una de las malformaciones de la pared torácica, provocada por un defecto de fusión esternal, y se produce aproximadamente en 1 de cada 50.000 recién nacidos. Hasta la fecha, las hendiduras esternales se han descrito en poco más de 100 casos, y se presentan por igual en varones y mujeres. Se originan hacia la novena semana de vida intrauterina en dirección craneocaudal; pueden diagnosticarse al nacer y se clasifican en parciales o totales. El defecto debe ser reparado precozmente, para restablecer la protección ósea de las estructuras del mediastino, prevenir el movimiento paradojal de las vísceras en la respiración, eliminar la deformidad visible y permitir un desarrollo normal de la caja torácica. El objetivo de este trabajo era notificar el caso de un paciente portador de esta infrecuente malformación y revisar sus características clínicas, con el fin de poder realizar un diagnóstico preciso, orientar el estudio y definir un adecuado tratamiento.
Síndrome de Poland. A propósito de un caso y revisión de la literatura
El síndrome de Poland es una deformidad congénita poco frecuente, esporádica y de patogenia incierta. Se caracteriza por ausencia/hipoplasia del pectoral mayor, alteraciones de la mano y de la glándula mamaria ipsolateral. Se presenta un caso de un varón con clínica sugestiva de síndrome de Poland en el hemitórax izquierdo, sin alteración de la extremidad superior, aunque asociaba dextrocardia y herniación pulmonar, una relación poco frecuente. Se hace hincapié en la necesidad de contar con un equipo multidisciplinario para su manejo inicial y tratamiento a largo plazo.
Síndrome de Jacobsen (deleción parcial 11q) asociado a trombocitosis: presentación de un caso y revisión de la literatura científica
Agenesia del conducto deferente en un paciente con criptoquidia y fibrosis quística. Exposición de un caso y revisión de la bibliografía
Presentamos el caso de un varón de 20 meses de edad con fibrosis quística (ΔF508/ΔF508) y agenesia del conducto deferente como hallazgo durante una orquidopexia. Se realiza una revisión bibliográfica de las alteraciones genéticas observadas en los pacientes con ausencia congénita bilateral y unilateral del conducto deferente (ACBCD y ACUCD), así como el papel del gen regulador de la conductancia transmembrana de la fibrosis quística en otros aspectos relacionados con la fertilidad.
Taquicardia fetal: estudio multicéntrico retrospectivo en 9 hospitales españoles
Ectasia congénita de las arterias coronarias e hiperinsulinismo: ¿sólo una coincidencia?
Se presenta el caso de un recién nacido con ectasia congénita de las arterias coronarias. Se repasan la frecuencia, la etiología, la clínica y la evolución de esta entidad, así como su posible relación con el hiperinsulinismo que también presentaba el paciente.
Linfangiectasia intestinal primaria como causa de hipoalbuminemia
La linfangiectasia intestinal primaria es una malformación congénita de los vasos linfáticos subserosos asociada a una enteropatía pierde-proteínas. La obstrucción del drenaje linfático del intestino origina una rotura de los vasos linfáticos intestinales con salida de linfa hacia la luz intestinal, lo que causa edemas por hipoproteinemia, inmunodeficiencia por hipogammaglobulinemia, linfopenia y esteatorrea. Presentamos el caso clínico de un lactante de 6 meses con infecciones graves, hipoalbuminemia, edemas y esteatorrea, en el que se confirmó el diagnóstico de linfangiectasia intestinal por biopsia intestinal y se descartó una causa desencadenante mediante otras pruebas complementarias.
Utilización del factor VII activado recombinante en niños no hemofílicos
Objetivo: El objetivo de este estudio es determinar la eficacia del factor VII activado recombinante (rFVIIa) en el tratamiento de la hemorragia incontrolable en niños no hemofílicos.
Pacientes y método: Estudio retrospectivo y observacional de los niños no hemofílicos tratados con rFVIIa en nuestro hospital durante el periodo comprendido entre enero de 2005 y diciembre de 2011, como tratamiento coadyuvante de una hemorragia masiva incontrolable. Las variables estudiadas fueron las siguientes: edad, sexo, año de administración, número y cantidad de dosis, cese del sangrado y disminución de requerimientos transfusionales, valores de tiempo de protrombina, tiempo de tromplastina parcial activada, ratio internacional normalizada, recuento plaquetario y fibrinógeno en las 4 horas previas y posteriores a la administración de rFVIIa. Se realizó un análisis comparativo con la prueba de la 2 o el test exacto de Fisher para las variables cualitativas y la prueba de la U de Mann-Whitney o el test de Wilcoxon para las cuantitativas. El nivel de significación se fijó en un valor de p <0,05.
Resultados: Un total de 21 pacientes recibieron rFVIIa. El 74,1% tenía una cardiopatía congénita como patología de base, y la hemorragia quirúrgica cardiovascular fue la causa de sangrado más frecuente (47,6%). La dosis media utilizada fue de 93,4 ± 29,47 µg/kg. En el 81% de los casos se consiguió el control clínico del sangrado, y en el 71,4% disminuyeron las transfusiones post-rFVIIa de hematíes (p= 0,014) y plaquetas (p= 0,004). Ningún paciente desarrolló episodios tromboembólicos. La mortalidad global fue del 33%.
Conclusiones: El uso de rFVIIa administrado como parte del tratamiento de una hemorragia incontrolable se asocia a un mejor control del sangrado y una disminución de los requerimientos de transfusión de productos sanguíneos, sin asociar efectos adversos.
En Julio de 1964 «Acta Pediátrica Española» publicaba...
FIGURAS DE LA PEDIATRÍA
El doctor Jaime de Cárdenas
ARTÍCULOS ORIGINALES
Trabajos doctrinales y casos clínicos
Nanismo intrauterino tipo Russell, por el doctor Ángel Peralta
Mucoproteinemia en niños con cardiopatías congénita y reumática, por el doctor Rafael Avigdor Isacoff
Treclinac®: Nueva y única combinación para el tratamiento del acné

Una nueva formulación que combina clindamicina y tretinoína consigue rápidos resultados contra el acné
Treclinac® es un nuevo producto para el acné que trata eficazmente tanto las lesiones inflamatorias como las no inflamatorias y que posee muy buen perfil de tolerabilidad. Estas propiedades son debidas a una formulación innovadora que contiene clindamicina y dos formas de tretinoína: una forma solubilizada, disponible inmediatamente y una forma cristalina en suspensión, que permite una lenta y progresiva penetración del retinoide en la piel1.
Treclinac® posee importantes beneficios frente a las combinaciones actualmente disponibles para el tratamiento del acné:
Treclinac® es más eficaz que la combinación clindamicina / peróxido de benzoilo puesto que, al poseer esta última dos agentes antimicrobianos y no contar con un retinoide en su formulación, no actúa en las lesiones no inflamatorias2-4.
Treclinac® es mejor tolerado que otras combinaciones a base de retinoide, como la que contiene adapaleno y peróxido de benzoilo, manteniendo la misma eficacia frente a lesiones inflamatorias y no inflamatorias5,6.
Treclinac® es fácil de utilizar y no produce blanqueamiento del cabello o los tejidos ya que no contiene peróxido de benzoilo como las otras dos combinaciones existentes.
Treclinac® cumple con las recomendaciones del Grupo Alianza Global para Mejorar los Resultados en el Acné, que establece que la mayoría de los pacientes con acné deberían ser inicialmente tratados con un retinoide tópico en combinación con un agente antimicrobiano puesto que esto permite atacar a la mayor parte de los factores patogénicos del acné y trata tanto las lesiones inflamatorias como las no inflamatorias7.
Más información:
info@meda.es
www.meda.es
Acceso a ficha técnica
Bibliografía
- Del Rosso JQ, Jitpraphai W, Bhambri S, et al. Clindamycin phosphate 1.2%- tretinoin 0.025% gel: vehicle characteristics, stability, and tolerability. Cutis 2008;81:405-8.
- Schlessinger J, Menter A, Gold M, et al. Clinical safety and efficacy studies of a novel formulation combining 1.2% clindamycin phosphate and 0.025% tretinoin for the treatment of acne vulgaris. J Drugs Dermatol 2007;6:607-15.
- Bettoli V. Efficacy and safety of novel clindamycin 1% / tretinoin 0.025% formulation for acne vulgaris: pooled analysis of 3 phase III studies. Presented at AAD 2013; Poster 6404.
- Duac. Summary of product characteristics. 2011; Stiefel (a GlaxoSmithKline Company), UK.
- Goreshi R, Samrao A, Ehst BD. A double-blind, randomized, bilateral comparison of skin irritancy following application of the combination acne products clindamycin/tretinoin and benzoyl peroxide/adapalene. J Drugs Dermatol 2012;11:1422-6.
- Perez M. Cross-study comparison of efficacy and safety of clindamycin 1%/tretinoin 0.025% and adapalene 0.1%/benzoyl peroxide 2.5% for acne vulgaris. Presented at AAD 2013; Poster 6087.
- Thiboutot D, Gollnick H, Bettoli V, et al. New insights into the management of acne: an update from the Global Alliance to Improve Outcomes in Acne group. J Am Acad Dermatol 2009;60:S1-50.
Lupus eritematoso neonatal cutáneo. Importancia de la sospecha diagnóstica
Sr. Director:
El lupus eritematoso neonatal (LEN) es una enfermedad infrecuente del recién nacido relacionada con el paso transplacentario de anticuerpos1. Alrededor del 50% de los pacientes presenta alteraciones cutáneas2.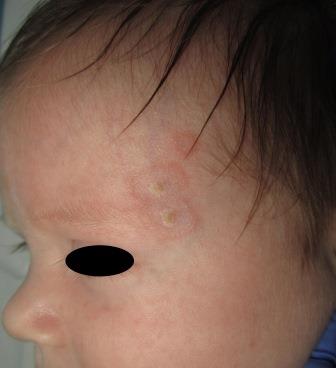 Figura 1. Lesiones anulares eritematoso-violáceas con descamación untuosa en la región frontal izquierdaSe describe el caso de un recién nacido a término, varón, de 2 meses de edad, con lesiones eritematoso-violáceas anulares con descamación untuosa, localizadas en las sienes y el occipucio (figura 1), desde el primer mes de vida. La madre padecía una tiroiditis de Hashimoto y negaba haber tenido abortos previos; en su estudio se detectaron anticuerpos positivos sin clínica asociada. En la analítica destacaban anticuerpos anti-Ro y anti-La positivos a títulos elevados, sin alteraciones en el hemograma ni en las enzimas hepáticas. La auscultación cardiopulmonar y el ecocardiograma fueron normales. En este caso se diagnosticó un LEN con afectación cutánea y se instauró tratamiento con un corticoide tópico y fotoprotección, con resolución del proceso.
El LEN afecta a 1/12.000-20.000 recién nacidos vivos1. Se atribuye al paso transplacentario de anticuerpos anti-Ro y, con menor frecuencia, anti-La o U1-RNP2; además, intervienen factores ambientales y genéticos3, como el HLADR3/DR2 y el HLA-Cw3.
El 50% de los afectados presenta manifestaciones cutáneas, generalmente con lesiones eritematosas anulares descamativas1,4. Otras formas son el eritema periocular y la dermatitis seborreica-like. Estas alteraciones se resuelven espontáneamente en 15-17 semanas4. La afectación cardiaca ocurre en el 50% de los casos, marca el pronóstico y suele corresponder a un bloqueo cardiaco completo2. Otras alteraciones asociadas son las hepáticas, generalmente en forma de colestasis reversible, y las citopenias2. Por ello, en neonatos con sospecha de LEN se debe realizar un examen físico y cardiológico, un obtener hemograma y una determinación de enzimas hepáticas y anticuerpos5,6. Es conveniente efectuar un seguimiento bioquímico y hematológico hasta la negativización de los anticuerpos maternos.
Las lesiones cutáneas tienden a resolverse espontáneamente cuando se produce el aclaramiento de anticuerpos maternos. El tratamiento dermatológico se basa en la fotoprotección, aunque pueden usarse corticoides tópicos de baja potencia durante periodos cortos1,5. Los corticoides orales están indicados si existe una afectación cardiaca, hepática o hematológica. Además, en el 50% de los pacientes con afectación cardíaca es necesario implantar un marcapasos2.
Se destaca la importancia de establecer un diagnóstico precoz y realizar un seguimiento de la madre en embarazos sucesivos. En muchos casos los autoanticuerpos se detectan en las madres por primera vez7, y la mayoría de ellas se encuentran asintomáticas o presentan síntomas aislados de enfermedades del tejido conectivo1,7. El riesgo de desarrollo de una enfermedad autoinmune de estas pacientes es de un 73% a los 5 años1. Asimismo, el niño tiene más posibilidades de desarrollar una enfermedad autoinmune en su vida adulta2.
Bibliografía
- Aguilera Peiró P, Vicente Villa A, González Enseñat MA, Ros Viladoms J, Antón López J, Velasco Sánchez D. The clinical spectrum of cutaneous neonatal lupus erythematosus. An Pediatr (Barc). 2009; 70: 287-292.
- Requena C, Pardo J, Febrer I. Lupus eritematoso infantil. Actas Dermosifilogr. 2004; 95: 203-212.
- Chang C. Neonatal autoimmune diseases. Lupus. 2012; 21: 1.487-1-491.
- Inzinger M, Salmhofer W, Binder B. Neonatal lupus erythematosus and its clinical variability. J Dtsch Dermatol Ges. 2012; 10: 407-411.
- Hon KL, Leung AK. Neonatal lupus erythematosus. Autoimmune Dis. 2012 [doi: 10.1155/2012/301274].
- Jaka A, Zubizarreta J, Ormaechea N, Tuneu A. Cutaneous neonatal lupus erythematosus. Indian J Dermatol Venereol Leprol. 2012; 78: 775.
- Izmirly PM, Llanos C, Lee LA, Askanase A, Kim MY, Buyon JP. Cutaneous manifestations of neonatal lupus and risk of subsequent congenital heart block. Arthritis Rheum. 2010; 62: 1.153-1.157.
Candidiasis cutánea congénita, ¿una entidad poco frecuente o infradiagnosticada?
La candidiasis cutánea congénita es una infección poco frecuente, producida por Candida spp., que se desarrolla en la primera semana de vida. Su curso es habitualmente benigno y autolimitado, aunque existen casos graves de infección diseminada.
Se presentan 2 casos de recién nacidos con eritema generalizado y rápida evolución a exantema papulopustular. En los cultivos de las lesiones se aisló Candida albicans. Ambos recibieron tratamiento tópico y presentaron una evolución favorable y sin complicaciones.
Se revisan los factores de riesgo, la fisiopatología, las formas de presentación y la evolución de la candidiasis cutánea congénita.
Implicaciones patológicas de una variante de la normalidad: el bronquio traqueal
Presentamos el caso clínico de un lactante varón de 12 meses de edad, con antecedentes de episodios recurrentes de fiebre, tos y dificultad respiratoria; en la radiografía de tórax presentaba una imagen persistente de consolidación alveolar en el lóbulo superior derecho. Se valoraron las diferentes posibilidades diagnósticas, así como el plan de actuación. Finalmente, en este paciente se detectó la presencia de un bronquio traqueal, considerado una variante anatómica, generalmente asintomática, aunque puede manifestarse como infecciones recurrentes, como en este caso, y también puede asociarse a otras malformaciones congénitas. El manejo terapéutico es conservador, mediante fisioterapia respiratoria y tratamiento de la inflamación e infección, aunque en ocasiones es necesaria la cirugía.
Muchas anomalías congénitas bronquiales son infrecuentes y asintomáticas, por lo que pueden pasar desapercibidas. Sin embargo, ante la cronicidad o recurrencia de los procesos respiratorios, hay que descartar su existencia.
La detección precoz de estas malformaciones con técnicas adecuadas puede evitar una evolución a la cronicidad y condicionar la actitud terapéutica. Generalmente no precisan tratamiento pero algunos casos requieren un manejo específico más agresivo.
Asma de control difícil como manifestación de una traqueomalacia
Sr. Director:
El asma de control difícil (ACD) se define como aquella insuficientemente controlada pese a un tratamiento apropiado, ajustado a la gravedad clínica. De los pacientes considerados como ACD, sólo una pequeña proporción lo son en realidad1,2.
Según la guía GEMA, el diagnóstico final de ACD exige tres condicionantes previos: a) verificar que el tratamiento es el adecuado y se cumple correctamente; b) descartar otras enfermedades que se asemejan al asma, y c) asegurar el control de los factores agravantes de la enfermedad (ácaros del polvo, humo del tabaco, estrés)1. Algunas de las enfermedades que pueden manifestarse con síntomas respiratorios que simulen asma son las siguientes: laringo-tráqueo-broncomalacia, laringotraqueobronquitis, disfunción de las cuerdas vocales, fístula traqueoesofágica, cuerpo extraño bronquial, tumor de las vías aéreas inferiores, compresión extrínseca de la vía aérea, fibrosis quística, enfermedad respiratoria por reflujo gastroesofágico (RGE) o discinesia ciliar primaria2-4. Para confirmar el diagnóstico de asma es útil la realización de una espirometría forzada cuando se observa un patrón obstructivo con valores de FEV1 y FEV1/FVC bajos e incremento del primero >12% tras el uso de un broncodilatador1.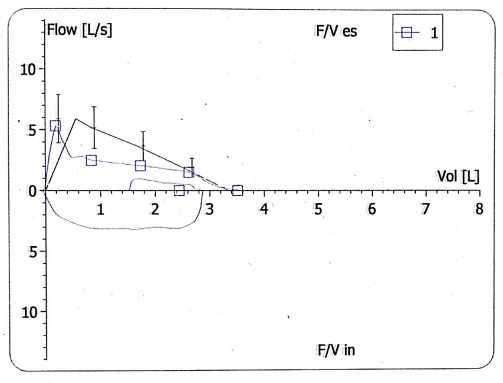 Figura 1. Curva flujo-volumen. Pico de flujo espiratorio precoz con un brusco descenso inicial y una pendiente aplanada hasta el final de la maniobra. Valores: FVC 3 L (100% del teórico), FEV1 2,3 L (93,4%), FEV1/FVC 77,8% (92%), PEF 5,2 L/s (96%), MMEF 75/25 2 L/s (68%), TLC-He 3,9 L (98%), RV-He 0,9 L (101%), RV/TLC-He 23% (96%). Sin cambios tras la administración de salbutamolPresentamos el caso de un niño de 12 años de edad, remitido a nuestro servicio para su valoración, diagnosticado de asma no alérgica desde que tenía 1 año, y de difícil control por persistir ésta de forma sintomática a pesar del tratamiento. En el periodo neonatal presentó estridor con la tos y el llanto, que fue atribuido a una laringomalacia. Sólo refiere un ingreso por crisis asmática, y ha presentado dos crisis de broncoespasmo anuales controladas ambulatoriamente. En los periodos intercrisis constataba una tos nocturna que no interfería con el sueño, y tos con el ejercicio físico, sin limitación del mismo. No refiere rinoconjuntivitis, otitis, vómitos, dolor abdominal o alteración del apetito, ronquido nocturno o apneas. Tampoco presenta tabaquismo activo ni pasivo. El tratamiento que toma es montelukast 5 mg y salmeterol/fluticasona 25/50 µg inhalada sin cámara (2 pulsaciones cada 12 h). Tanto el paciente como el padre niegan olvidos u omisiones del tratamiento. En la exploración clínica se observan unos percentiles de peso y talla de 95 y 25, respectivamente. Presenta buen color e hidratación. No se observa tiraje ni acropaquias. En la auscultación se observa una buena entrada de aire bilateral y un estridor inspiratorio con maniobras profundas, audible predominantemente en el hemitórax izquierdo. Las pruebas complementarias realizadas inicialmente fueron una radiografía de tórax, con resultado normal, y una espirometría forzada. La curva flujo-volumen (CFV) (figura 1) pone de manfiesto una disminución rápida del flujo espiratorio forzado tras el pico inicial en relación con el colapso de la vía aérea central, seguido de un flujo espiratorio disminuido en meseta, compatible con una traqueomalacia5. La prueba broncodilatadora fue negativa. Se programó una fibrolaringobroncoscopia (figura 2) que confirmó el diagnóstico de sospecha (traqueomalacia) y, además, la presencia de un edema de aritenoides. Este último hallazgo sugería la presencia de RGE, por lo que se añadió al tratamiento omeprazol 20 mg/día. A las 6 semanas, en ausencia de cambios clínicos y funcionales, se suspendió el omeprazol y se desescaló la medicación antiasmática a propionato de fluticasona 100 µg/12 h con cámara como paso previo a la suspensión definitiva. Seis meses después no ha presentado disnea ni infecciones de la vía aérea superior, tolera bien el ejercicio y presenta una auscultación pulmonar normal. En su última visita (14 años) no tomaba tratamiento médico y no refería deterioro clínico. En la espirometría de control no se apreciaron cambios respecto a las previas.
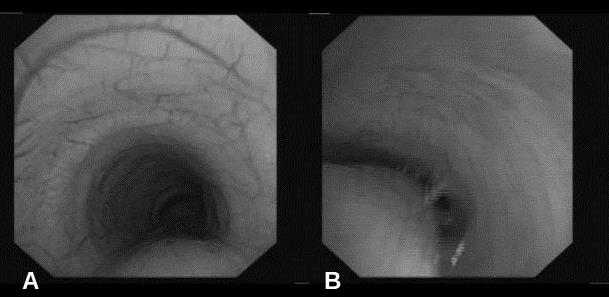 Figura 2. Fibrobroncoscopia dinámica. Visión de la tráquea. A) En la fase inspiratoria se aprecia una luz uniforme en toda su longitud. B) En la fase espiratoria se aprecia un colapso de la luz traqueal por protrusión anterior de la pars membranosaLa traquebroncomalacia se caracteriza por una debilidad de la pared y una disminución dinámica de la luz de la tráquea y/o bronquios, especialmente durante la espiración6. La malacia puede afectar a toda la tráquea o estar localizada, en cuyo caso hay que considerar la posibilidad de una compresión extrínseca o una secuela por anomalía congénita (atresia de esófago). La dificultad para la salida de aire y las secreciones durante la espiración se plasman clínicamente en estertores, sibilancias, estridor, intolerancia al ejercicio, tos, infecciones recurrentes de las vías respiratorias inferiores y atrapamiento aéreo. El grado de malacia determina la severidad de los síntomas, y en los casos más graves puede producir apnea y cianosis. Los grados leve o moderado se acompañan de síntomas similares a los presentes en el asma, por lo que cuando se trata erróneamente como tal, la respuesta a los broncodilatadores y corticoides es escasa o nula, confundiéndose con un ACD. Como consecuencia de ello, se pautan tratamientos antiasmáticos prolongados y se demora el tratamiento de las infecciones de las vías aéreas inferiores7.
El caso presentado corresponde probablemente a una traqueomalacia congénita leve, tratada durante años como asma y, finalmente, considerada como ACD antes de remitir al paciente a nuestro servicio.
La malacia de las vías aéreas se asocia frecuentemente a RGE8. La relajación transitoria del esfínter esofágico inferior respondería a un mecanismo reflejo desencadenado por la distensión del esófago, secundaria al paso de aire durante la espiración, y del estómago, por el aire previamente deglutido9. La presencia de edema de aritenoides en el caso presentado sugiere un RGE, aunque el tratamiento antiácido no se acompañó de una mejoría clínica constatable.
El diagnóstico definitivo de traqueomalacia se basa en la visualización del colapso dinámico de la vía aérea. En los adultos se puede realizar una tomografía computarizada en inspiración y espiración forzada, aunque la fibrobroncoscopia constituye la técnica de elección en los niños, cuya colaboración es limitada5,6. En los casos de ACD es necesario reconsiderar el diagnóstico, realizando una espirometría forzada antes de investigar otras causas3. La CFV es sugestiva de traqueomalacia cuando presenta un descenso rápido del pico de flujo inicial, seguido de una meseta prolongada espiratoria10.
Pese a la creencia inicial de resolución clínica y funcional de la traqueobroncomalacia en los primeros años de vida, la mayoría de los niños diagnosticados endoscópicamente presentan síntomas persistentes y una alteración espirométrica (obstructiva) hasta, al menos, el inicio de la adolescencia5. En el caso presentado se observa una mejoría progresiva de la clínica con el tiempo, con o sin tratamiento antiasmático. Puede que esta evolución sea casual o que los síntomas, aunque presentes, no sean interpretados como patológicos por parte del paciente y, por tanto, no los comunique.
En conclusión, la CFV de la espirometría forzada en los pacientes evaluados por ACD puede orientar al diagnóstico de traqueomalacia, aunque es necesaria la confirmación endoscópica.
Bibliografía
- Plaza V. coordinador. Gema 2009. Guía española para el manejo del asma. Disponible en: http://www.gemasma.com
- Navarro M, Andrés A, Asensio O, García ML, Liñán S, Villa JR. Guía de diagnóstico y tratamiento del asma de control difícil en el niño. An Pediatr. 2009; 71: 548-567.
- Bush A, Saglani S. Management of severe asthma in children. Lancet. 2010; 376: 814-825.
- Weinberger M, Abu-Hasan M. Pseudo-asthma: when cough, wheezing, and dyspnea are not asthma. Pediatrics. 2007; 120: 855-864.
- Moore P, Smith H, Greer R, McElrea M, Masters I. Pulmonary function and long-term follow-up of children with tracheobronchomalacia. Pediatr Pulmonol. 2012; 47: 700-705.
- Majid A, Fernández L, Fernández-Bussy S, Herth F, Ernst A. Traqueobroncomalacia. Arch Bronconeumol. 2010; 46: 196-202.
- Boogaard R, Huijsmans SH, Pijnenburg MW, Tiddens HA, De Jongste JC, Merkus PJ. Tracheomalacia and bronchomalacia in children: incidence and patient characteristics. Chest. 2005; 128: 3.391-3.397.
- Yalçın E, Doğru D, Özçelik U, Kiper N, Tana Aslan A, Gözaçan A. Tracheomalacia and bronchomalacia in 34 children: clinical and radiologic profiles and associations with other diseases. Clin Pediatr. 2005; 44: 777-781.
- Turbyville JC. Applying principles of physics to the airway to help explain the relationship between asthma and gastroesophageal reflux. Med Hypotheses. 2010; 74: 1.075-1.080.
- Majid A, Sosa AF, Ernst A, Feller-Kopman D, Folch E, Singh A, et al. Pulmonary function and flow volume loop patterns in patients with tracheobronchomalacia. Respir Care. 2013 [consultado el 20 julio de 2013]. Disponible en: http://rc.rcjournal.com/content/early/2013/03/12/respcare.02277.full.pdf+html
Atresia de esófago: estudio descriptivo de una serie de 34 pacientes
Introducción: La atresia de esófago (AE) comprende un grupo de malformaciones congénitas digestivas por un defecto en la continuidad del esófago. Supone una urgencia quirúrgica neonatal, y requiere un diagnóstico y un tratamiento inmediatos. La incidencia en las distintas series revisadas es de 1:2.500-3.500 recién nacidos.
Objetivos: Conocer la epidemiología, la clínica y la evolución de los pacientes con AE tratados en nuestro centro.
Pacientes y métodos: Estudio descriptivo y retrospectivo de pacientes ingresados por AE en un hospital terciario en los últimos 6 años.
Resultados: Se incluyeron 34 recién nacidos, 15 de los cuales nacieron intramuros (incidencia de 1:1.833); un 61,8% eran varones y un 38,2% mujeres (relación de 1,5:1); la media de la edad gestacional fue de 37,12 ± 2,6 semanas, y la media de peso de 2.516,56 ± 599 g; la edad materna media se situó en 32,76 ± 5,78 años; el 11,8% presentó diabetes gestacional y un 38,2% abortos previos. En las ecografías prenatales, el 47,1% presentó polihidramnios. La distribución por tipo de AE fue la siguiente: I (14,7%), III (82,4%) y IV (2,9%). El síntoma guía principal fue la hipersalivación (38,2%). Un 30% presentó complicaciones postoperatorias; el esofagograma postintervención fue normal en un 80% de los casos. Un 38,2% de los pacientes asoció otras malformaciones; el número medio de días que los pacientes permanecieron sometidos a ventilación asistida fue de 7,66 ± 6,34, y el promedio de días que recibieron nutrición parenteral de 11,27 ± 7. La tasa de fallecimientos fue del 11,8%.
Conclusiones: En nuestro medio encontramos una incidencia mayor que la documentada en la bibliografía, aunque una concordancia en la distribución según el tipo de atresia, el sexo y las malformaciones asociadas. También fueron mayores las tasas de diabetes gestacional y abortos previos en nuestra serie. La mortalidad dependió del peso del recién nacido y las malformaciones cardiacas asociadas; en nuestro estudio encontramos uno o ambos factores en los fallecimientos de nuestra serie.
Calcinosis cutánea grave tratada exitosamente con una fórmula magistral tópica W/O de tiosulfato sódico al 10%
La calcinosis cutánea es una enfermedad producida por acumulación y depósito de sales de calcio en los tejidos, que puede dar lugar a importantes lesiones, y cuyo abordaje terapéutico no está claramente establecido: se restringe al tratamiento sintomático o tiosulfato sódico intravenoso en los casos más graves, pero su administración conlleva unos riesgos y se hace especialmente difícil en pacientes pediátricos. Presentamos el caso de un niño de 6 años de edad, diagnosticado de calcinosis cutánea grave secundaria a un tratamiento con gluconato cálcico intravenoso, al que se prescribió una fórmula magistral de tiosulfato sódico tópico al 10%. En el servicio de farmacia del hospital donde se desarrolló el estudio, se llevó a cabo la formulación del tratamiento en forma de emulsión acuosa/oleosa. El paciente experimentó una rápida y progresiva curación con la fórmula magistral prescrita.
Afectación renal en las cardiopatías congénitas
Las cardiopatías congénitas (CC) son las anomalías congénitas estructurales más frecuentes, y pueden asociar problemas renales congénitos de forma no desdeñable. Aunque la afectación cardiaca secundaria a problemas renales está bien determinada, los efectos que producen las CC en sus distintas variantes sintomáticas sobre los riñones son bastante desconocidos. La mejora de los medios técnicos y humanos desde los comienzos en esta área hasta nuestros días ha permitido el aumento de la supervivencia y la calidad de vida a medio-largo plazo de estos pacientes. Esto ha diversificado la morbilidad asociada a su evolución y tratamiento, y es menor el daño derivado de la evolución natural de las CC. Existe una mayor concienciación sobre la profilaxis y el tratamiento precoz de los problemas derivados, fundamentalmente, de la cirugía con circulación extracorpórea, las cirugías paliativas y el trasplante cardiaco. Asimismo, se tiene un mayor conocimiento y se toman más precauciones en la administración de los múltiples fármacos con efectos adversos renales que pueden usarse en los pacientes con CC.
Fracturas patológicas en un paciente con citrulinemia tipo 1 e inmovilización prolongada
La citrulinemia clásica, o tipo 1, es un defecto congénito del ciclo de la urea debido al déficit de la enzima ácido argininosuccínico sintetasa. Las formas de comienzo neonatal conllevan una mayor gravedad clínica. Se presenta el caso de un niño de 7 años de edad con citrulinemia, diagnosticada en el periodo neonatal, y una encefalopatía severa secundaria a una hiperamoniemia grave. El paciente nunca ha tenido deambulación autónoma. Acude al servicio de urgencias por presentar un llanto persistente y un quejido intenso de 12 horas de evolución. Presenta la rodilla izquierda en flexión y con tumefacción. No refiere ningún antecedente traumático. En la radiografía ósea se detecta una fractura supracondílea del fémur. En los 12 meses siguientes presenta otras 3 fracturas patológicas. Se estudia su caso en el servicio de endocrinología infantil y se establece el diagnóstico de osteoporosis secundaria a una inmovilización prolongada. Se inicia una pauta con alendronato oral como tratamiento de uso compasivo, y el paciente presenta una evolución favorable, sin fracturas óseas a partir de entonces y con una mejoría densitométrica. En los últimos años se han publicado diversos estudios sobre el papel del alendronato oral en el tratamiento de la osteoporosis en pacientes pediátricos, sobre todo secundaria a enfermedades neuromusculares, osteogénesis imperfecta o enfermedades del tejido conectivo. Es un tratamiento que puede administrarse de forma ambulatoria, y contribuye a disminuir tanto el número de ingresos hospitalarios como el coste económico, proporcionando así a los pacientes una mayor calidad de vida. Por el momento sólo está aprobado su uso en el contexto de ensayos clínicos o como uso compasivo en niños con baja densidad mineral ósea y clínica asociada.
Afalia: diagnóstico inesperado en un recién nacido con retraso de crecimiento intrauterino
La afalia es una es una anomalía extremadamente rara, cuya incidencia es de 1 por cada 30 millones de recién nacidos vivos. Hasta la actualidad se han descrito menos de 100 casos en la literatura médica. Se describe un caso de afalia asociado a cardiopatía congénita de diagnóstico posnatal en un recién nacido con retraso del crecimiento intrauterino, sin otro hallazgo prenatal. Se decidió una reasignación de sexo masculino. En el estudio cromosómico se determinó un cariotipo 46XY. No se describieron otras anomalías asociadas.
Evaluación del paciente pediátrico con dolor torácico
Si bien el dolor torácico de origen cardiaco es poco frecuente en niños, genera absentismo escolar y una limitación no justificada de la actividad física, así como una utilización generalmente innecesaria de recursos sanitarios. De ahí que exista el convencimiento generalizado de la necesidad de elaborar guías de estandarización del manejo del paciente pediátrico con dolor torácico.
Los objetivos principales de la evaluación inicial del paciente con dolor torácico son descartar una patología grave y obtener una orientación sobre el origen del dolor, para los cuales la anamnesis y la exploración física suelen ser suficientes. Resulta especialmente relevante conocer las características del dolor torácico idiopático para apoyar su diagnóstico en el patrón clínico, y no sólo en la exclusión de una patología orgánica.
En casos de duda sobre la etiología del dolor torácico, si la radiografía de tórax y el electrocardiograma son normales, no existen antecedentes familiares de cardiopatía hereditaria ni antecedentes personales de cardiopatía congénita estructural ni enfermedad de Kawasaki, prácticamente se puede descartar el origen cardiaco del dolor. No obstante, en los casos en que la etiología no sea clara o en que exista la sospecha de una causa grave, serán necesarios otros estudios y, en ocasiones, la derivación a la consulta del especialista.
Bases para la terapia con líquidos y electrólitos. Modelos fisiológicos del equilibrio ácido-base (III): Uso práctico del modelo fisicoquímico de Stewart a pie de cama en la unidad de cuidados intensivos pediátrica (parte 2)
En las últimas dos décadas hemos asistido a una revolución en el conocimiento científico de la fisiología y las alteraciones del equilibrio ácido-base. En la primera parte de esta serie de artículos revisamos el modelo «tradicional», la aproximación centrada en el bicarbonato y basada en el trabajo pionero de Henderson y Hasselbalch, que es aún la más utilizada en la práctica clínica diaria. En la segunda y la tercera parte revisamos la teoría de otros modelos más modernos, particularmente el de Stewart, derivado al final de los años setenta desde las leyes de la química física. Con este modelo, tal como fue desarrollado por Peter Stewart y Peter Constable, utilizando la presión parcial de dióxido de carbono (pCO2), la diferencia de iones fuertes (SID) y la concentración total de ácidos débiles ([Atot]), somos capaces de predecir con exactitud la acidez del plasma y deducir el saldo neto de iones no medidos (NUI). La interpretación del equilibrio ácido-base no será nunca más un arte intuitivo y arcano. Se ha convertido en un cálculo exacto que puede realizarse automáticamente con ayuda del software moderno. En las últimas tres partes, utilizando a pie de cama el strong ion calculator y la historia clínica, mostraremos cómo el modelo fisicoquímico cuantitativo tiene ventajas sobre los tradicionales, principalmente en las situaciones fisiológicas extremas que se viven con los pacientes de la unidad de cuidados intensivos pediátrica o en las alteraciones congénitas del metabolismo.
Bases para la terapia con líquidos y electrólitos. Modelos fisiológicos del equilibrio ácido-base (III): Uso práctico del modelo fisicoquímico de Stewart a pie de cama en la unidad de cuidados intensivos pediátrica (parte 1)
En las últimas dos décadas hemos asistido a una revolución en el conocimiento científico de la fisiología y las alteraciones del equilibrio ácido-base. En la primera parte de esta serie de artículos revisamos el modelo «tradicional», la aproximación centrada en el bicarbonato y basada en el trabajo pionero de Henderson y Hasselbalch, que es aún la más utilizada en la práctica clínica diaria. En la segunda y la tercera parte revisamos la teoría de otros modelos más modernos, particularmente el de Stewart, derivado al final de los años setenta desde las leyes de la química física. Con este modelo, tal como fue desarrollado por Peter Stewart y Peter Constable, utilizando la presión parcial de dióxido de carbono (pCO2), la diferencia de iones fuertes (SID) y la concentración total de ácidos débiles ([Atot]), somos capaces de predecir con exactitud la acidez del plasma y deducir el saldo neto de iones no medidos (NUI). La interpretación del equilibrio ácido-base no será nunca más un arte intuitivo y arcano. Se ha convertido en un cálculo exacto que puede realizarse automáticamente con ayuda del software moderno. En las últimas tres partes, utilizando a pie de cama el strong ion calculator y la historia clínica, mostraremos cómo el modelo fisicoquímico cuantitativo tiene ventajas sobre los tradicionales, principalmente en las situaciones fisiológicas extremas que se viven con los pacientes de la unidad de cuidados intensivos pediátrica o en las alteraciones congénitas del metabolismo.
Actitud ante las malformaciones congénitas pulmonares
Introducción: Las malformaciones congénitas pulmonares (MCP) son infrecuentes y generalmente cursan de forma asintomática en el periodo neonatal. Actualmente, su detección se realiza mediante estudios antenatales, confirmándose en el momento del nacimiento mediante pruebas de imagen. Aunque puede mantenerse una actitud expectante en los pacientes asintomáticos, es recomendable realizar una cirugía programada a los 3-6 meses de vida, dadas las graves complicaciones que pueden presentar estos pacientes.
Casos clínicos: Presentamos 4 casos de MCP detectados antenatalmente en nuestro centro en los últimos 6 años, valorando su diagnóstico, características y evolución posterior.
Resultados: Los 4 casos fueron malformaciones unilaterales detectadas antenatalmente mediante la ecografía del segundo trimestre, y en 3 de ellos también por resonancia magnética. Uno de ellos es una lesión híbrida, malformación adenomatoidea pulmonar congénita asociada a un secuestro intralobar en el pulmón contralateral. En el momento del nacimiento sólo 1 paciente presentó dificultad respiratoria; los otros estaban asintomáticos. La radiografía simple y la tomografía computarizada (TC) realizadas posnatalmente confirmaron el diagnóstico en 3 pacientes, pero en 1 la radiografía fue normal y la TC posterior demuestra una lesión compatible con atresia bronquial. Se realizó una lobectomía del paciente con dificultad respiratoria neonatal y del paciente con MCP-secuestro, que había presentado una infección pulmonar a los 3 meses.
Conclusiones: Nuestra serie aporta 4 casos de excepcional observación. Al tratarse de una patología potencialmente grave, es importante que la conozcan todos los pediatras, así como una implicación multidisciplinaria que permita unificar criterios para proporcionar el mejor manejo posible a nuestros pacientes.
Bases para la terapia con líquidos y electrólitos. Modelos fisiológicos del equilibrio ácido-base (II): Los nuevos modelos. Parte 2
En las últimas dos décadas hemos asistido a una revolución en el conocimiento científico de la fisiología y las alteraciones del equilibrio ácido-base. En la primera parte de esta serie de artículos revisamos el modelo «tradicional», la aproximación centrada en el bicarbonato y basada en el trabajo pionero de Henderson y Halsselbalch, que es aún la más utilizada en la práctica clínica diaria. En la segunda y la tercera parte revisamos la teoría de otros modelos más modernos, particularmente el de Stewart, derivado al final de los años setenta desde las leyes de la química física. Con este modelo, tal como fue desarrollado por Peter Stewart y Peter Constable, utilizando la presión parcial de dióxido de carbono (pCO2), la diferencia de iones fuertes (SID) y la concentración total de ácidos débiles ([Atot]), somos capaces de predecir con exactitud la acidez del plasma y deducir el saldo neto de iones no medidos (NUI). La interpretación del equilibrio ácido-base no será nunca más un arte intuitivo y arcano. Se ha convertido en un cálculo exacto que puede realizarse automáticamente con ayuda del software moderno. En las últimas tres partes, utilizando a pie de cama el strong ion calculator y la historia clínica, mostraremos cómo el modelo fisicoquímico cuantitativo tiene ventajas sobre los tradicionales, principalmente en las situaciones fisiológicas extremas que se viven con los pacientes de la unidad de cuidados intensivos pediátrica o en las alteraciones congénitas del metabolismo.
Factores maternos de riesgo en la aparición de fisuras del labio y del paladar en la región de Manzanillo (Cuba)
Objetivo: Determinar los factores maternos de riesgo en la aparición de fisuras del labio y del paladar en la región de Manzanillo (Cuba).
Métodos: Estudio de casos y controles realizado en el Hospital Provincial «Hermanos Cordové» de Manzanillo. Se contempló el periodo comprendido entre enero de 1998 y diciembre de 2010. Se obtuvo una muestra consecutiva de los expedientes clínicos de los pacientes con fisuras del labio y del paladar no sindrómicas, nacidos en ese periodo y radicados en el municipio (casos; n= 95). A cada caso se le asignaron dos controles, elegidos por conveniencia según los criterios de selección preestablecidos. Se realizó una entrevista a todas las madres de los casos y controles para determinar la prevalencia de los factores de riesgo. Los métodos de análisis utilizados fueron la prueba de la ji al cuadrado, la razón de posibilidades (RP) y sus intervalos de confianza del 95%. El test de Mantel-Haenszel se utilizó para el análisis estratificado de las variables.
Resultados: Los factores de riesgo encontrados fueron, por orden de magnitud, los siguientes: consumo de medicamentos (RP= 2,99), edad materna ≤20 años (RP= 2,78), fracaso en una gestación anterior (RP= 2,53), edad materna ≥35 años (RP= 2,50), hábito de fumar (RP= 2,49) y estrés (RP= 1,87).
Conclusiones: Los factores de riesgo determinados en el estudio se corresponden de manera general con los referidos en la bibliografía. El consumo de medicamentos durante el embarazo resultó ser el factor de riesgo más importante en esta población.
Hidrometrocolpos, polidactilia postaxial y anomalías cardiacas: el síndrome de McKusick-Kaufman como reto diagnóstico prenatal y posnatal
El síndrome de McKusick-Kaufman se caracteriza por la presencia de hidrometrocolpos, polidactilia postaxial y anomalías cardiacas en las mujeres, y malformaciones genitales en los varones. Mostramos el caso de una recién nacida que presentaba una gran masa quística intraabdominal e hidronefrosis bilateral en la ecografía practicada en la semana 32 de gestación. Tras el nacimiento, se confirmó dicha masa quística, así como la existencia de hidrometrocolpos, polidactilia postaxial y comunicación interauricular, por lo que fue diagnosticada de síndrome de McKusick-Kaufman.
Bases para la terapia con líquidos y electrólitos. Modelos fisiológicos del equilibrio ácido-base (II): los nuevos modelos. Parte 1
En las últimas dos décadas hemos asistido a una revolución en el conocimiento científico de la fisiología y las alteraciones del equilibrio ácido-base. En la primera parte de esta serie de artículos revisamos el modelo «tradicional», la aproximación centrada en el bicarbonato y basada en el trabajo pionero de Henderson y Halsselbalch, que es aún la más utilizada en la práctica clínica diaria. En la segunda y la tercera parte revisamos la teoría de otros modelos más modernos, particularmente el de Stewart, derivado al final de los años setenta desde las leyes de la química física. Con este modelo, tal como fue desarrollado por Peter Stewart y Peter Constable, utilizando la presión parcial de dióxido de carbono (pCO2), la diferencia de iones fuertes (SID) y la concentración total de ácidos débiles ([Atot]), somos capaces de predecir con exactitud la acidez del plasma y deducir el saldo neto de iones no medidos (NUI). La interpretación del equilibrio ácido-base no será nunca más un arte intuitivo y arcano. Se ha convertido en un cálculo exacto que puede realizarse automáticamente con ayuda del software moderno. En las últimas tres partes, utilizando a pie de cama el strong ion calculator y la historia clínica, mostraremos cómo el modelo fisicoquímico cuantitativo tiene ventajas sobre los tradicionales, principalmente en las situaciones fisiológicas extremas que se viven con los pacientes de la unidad de cuidados intensivos pediátrica o en las alteraciones congénitas del metabolismo.
Agenesia sacra tipo I: diagnóstico a través de la exploración
La agenesia sacra es una malformación poco frecuente que forma parte del síndrome de regresión caudal. Presentamos el caso de una recién nacida que muestra en la exploración física una desviación del surco interglúteo, una fosita lumbar y máculas hipocrómicas a la altura del sacro, que hacen sospechar una anomalía congénita lumbosacra. Se realizan estudios de imagen (radiografía, ecografía y resonancia magnética) que confirman el diagnóstico de agenesia sacra tipo I. La paciente presenta, a su vez, una displasia congénita de cadera izquierda que precisó una férula de Pavlik para su corrección. Su evolución fue favorable, manteniéndose asintomática hasta el momento actual.
Meduloblastoma congénito gigante de presentación y localización atípicas
El meduloblastoma congénito es uno de los tumores intracraneales más frecuentes en la edad pediátrica;
sin embargo, su presentación es poco frecuente antes de los 2 meses de vida. Presentamos el caso de
un recién nacido con un meduloblastoma congénito gigante, con sintomatología en el periodo neonatal
inmediato y de localización atípica. Este tipo de tumor debe ser tenido en consideración al realizar el
diagnóstico diferencial de la hidrocefalia congénita.
Bases para la terapia con líquidos y electrólitos. Modelos fisiológicos del equilibrio ácido-base (I): el modelo tradicional
En las últimas dos décadas hemos asistido a una revolución en el conocimiento científico de la fisiología y las alteraciones del equilibrio ácido-base. En la primera parte de esta serie de artículos revisamos el modelo «tradicional», la aproximación centrada en el bicarbonato y basada en el trabajo pionero de Henderson y Hasselbalch, que es aún la más utilizada en la práctica clínica diaria. En la segunda parte, revisamos la teoría de otros modelos más modernos, particularmente el de Stewart, derivado al final de los años setenta desde las leyes de la química física. Con este modelo, tal como fue desarrollado por Peter Stewart y Peter Constable, utilizando la presión parcial de dióxido de carbono, la diferencia de iones fuertes y la concentración total de ácidos débiles, somos capaces de predecir con exactitud la acidez del plasma y deducir el saldo neto de iones no medidos. La interpretación del equilibrio ácido-base no será nunca más un arte intuitivo y arcano. Se ha convertido en un cálculo exacto que puede realizarse automáticamente con ayuda del software moderno. En las últimas dos partes, utilizando a pie de cama el strong ion calculator y la historia clínica, mostraremos que el modelo fisicoquímico cuantitativo tiene ventajas sobre los tradicionales, principalmente en las situaciones fisiológicas extremas que se viven con los pacientes de la unidad de cuidados intensivos pediátrica o en la alteraciones congénitas del metabolismo.
Cianosis diferencial inversa: ¿qué significa?
La cianosis diferencial –término que indica una mejor oxigenación de la parte superior del cuerpo (preductal) respecto a la inferior (posductal)– es un hallazgo bien conocido en pediatría, y su causa más frecuente es la hipertensión pulmonar persistente del recién nacido. Por otro lado, hay casos excepcionales en los que se registra una cianosis diferencial inversa y la parte superior del cuerpo está peor oxigenada que la inferior. En este trabajo presentamos 2 casos clínicos con dicho hallazgo: un recién nacido con transposición de grandes vasos con hipertensión pulmonar y otro con drenaje venoso pulmonar anómalo total supracardiaco. Se revisa la bibliografía y se explica la fisiopatología de la cianosis diferencial inversa, demostrándose que es patognomónica de una cardiopatía congénita severa. Concluimos que la medición simultánea de la saturación en el territorio preductal y posductal mediante pulsioximetría debería ser siempre parte integrante de la valoración del recién nacido cianótico.
Ibuprofeno como causa de hemorragia digestiva por divertículo de Meckel
El divertículo de Meckel es la malformación congénita más frecuente del tracto gastrointestinal. La hemorragia digestiva baja, que se asocia a la presencia de mucosa gástrica ectópica, es una de sus formas de presentación en el niño y, generalmente, no se relaciona con un factor desencadenante demostrable.
Presentamos los casos de 2 pacientes con hemorragia digestiva baja, en los que se detectó un divertículo de Meckel con mucosa gástrica ectópica. En ambos se había iniciado tratamiento con ibuprofeno poco tiempo antes del inicio del sangrado. Creemos que el ibuprofeno actuó como factor desencadenante de la hemorragia, ya que puede causar una erosión de la mucosa gástrica.
En Febrero de 1963 «Acta Pediátrica Española» publicaba...
FIGURAS DE LA PEDIATRÍA
El profesor Galdó, de Granada
ARTÍCULOS ORIGINALES
Trabajos doctrinales y casos clínicos
Klaumatografía en diversos estados y afecciones de la infancia, por el doctor J. Martínez Fernández
La significación de los micro y ultramicrométodos actuales, por el doctor J.M. Gómez Mantilla
Una rara malformación congénita: ciclocefalia y rinocefalia, por los doctores J. Martínez Fernández y Juan Manuel Junceda Avello
Importancia del examen de heces en las viriasis, por el doctor Santiago Ruiz Company
Los culpables, por el doctor Montero Rodríguez
Nefroma mesoblástico congénito con hiperecogenicidad medular que simula nefrocalcinosis
El nefroma mesoblástico congénito (NMC) es un tumor raro, siendo el más frecuente a nivel renal en los pacientes menores de 2 meses. Su origen histológico es la estroma renal inmadura, y se distinguen los subtipos clásico, mixto y celular. El tratamiento de elección es quirúrgico y su pronóstico es excelente. Se han descrito casos de NMC asociado a nefrocalcinosis en relación con la hipercalcemia paraneoplásica. Exponemos el caso de un recién nacido que presenta en la ecografía imágenes de hiperecogenicidad medular renal bilateral, similar a una nefrocalcinosis, en el contexto clínico de un NMC.
Cine y pediatría. Una oportunidad para la docencia y la humanización en nuestra práctica clínica
Cine y pediatría. Una oportunidad para la docencia y la humanización en nuestra práctica clínica
J. González de Dios. Madrid: Exlibris Ediciones, S.L., 2012; 220 págs.
En ocasiones se comenta que hay gente que «lleva una vida de cine», refiriéndose a lo bien que les va la vida, y en otros casos hay vidas complicadas que podrían ser el guión de una buena película.
El pediatra Javier González de Dios ha escrito un libro que recoge una selección de películas cuyo interés común reside en que las protagonizan niños y sus familias que afrontan distintos problemas. El índice es generoso y permite encontrar en él la mayoría de temas «pediátricos» en celuloide. El autor, sin duda, es un excelente pediatra, pero a la vez es un excelente cineasta, pues la información que ofrece en Cine y pediatría es clara y concreta. Los temas más taquilleros, como los problemas de la adolescencia, comparten cartelera con los temas más difíciles y delicados, como el de algunas malformaciones congénitas y los síndromes definidos como enfermedades raras. Se comentan películas sobre temas sociales, como el maltrato infantil, la guerra, la delincuencia o la pobreza, y no faltan, claro, películas donde la enfermedad oncológica es la protagonista.
El singular acierto de Cine y pediatría es haber recopilado estas películas con el objetivo de convertir el libro en material docente. Es una publicación que puede interesar a públicos diversos, y es útil para el pediatra, que podrá ver reflejada en la pantalla alguna situación difícil que le ha tocado vivir; igual les sucederá a maestros, psicólogos, profesores, enfermeros y asistentes sociales. Supondrá un interés especial para los padres de niños con enfermedades difíciles: la mayoría de las veces el protagonista de la película no es un actor, sino un niño con el mismo problema que su hijo. Pueden aprender y corregir comportamientos y valorar de otra forma la enfermedad.
El cine es una herramienta educativa, en este caso para los niños, familiares y profesionales sanitarios implicados, pero el poder educativo del cine es universal. Como comenta el autor, el cine es un despertador de emociones dentro de la cultura del espectáculo. Las películas en que la infancia y la adolescencia están presentes adquieren una envergadura sentimental distinta, y los mensajes calan más hondo y con mayor facilidad.
Nevo de Meyerson
Con el nombre de nevo de Meyerson se reconoce clásicamente al nevo que experimenta una reacción inflamatoria local eccematosa, muchas veces persistente a pesar del tratamiento con corticoides tópicos. Se trata de un fenómeno descrito sobre todo en lesiones melanocíticas, aunque también se han publicado casos en lesiones no melanocíticas (queratosis seborreicas, nevos sebáceos, lesiones vasculares...). Se presenta el caso de un niño de 11 meses de edad con una lesión congénita facial, que experimentó una reacción inflamatoria local, con estudio dermatoscópico dudoso, y cuyo resultado histológico en la extirpación fue concordante con un nevo de Meyerson.
Escoliosis y anomalías costovertebrales: diagnóstico de síndrome de Jarcho-Levin
Presentamos un caso de síndrome de Jarcho-Levin, diagnosticado en el periodo neonatal. Este síndrome se debe a una alteración de la segmentación vertebral, y se presenta con malformaciones costovertebrales y asociado a un fenotipo caracterizado por talla baja, cuello corto y escoliosis congénita. Su diagnóstico es clínico y radiológico. El seguimiento de estos pacientes y el tratamiento conservador determinarán su supervivencia a largo plazo, aunque ésta estará fundamentalmente condicionada por el grado de deformidad y las malformaciones asociadas.
Quistes del rafe medio escrotal
Los quistes del rafe medio escrotal son lesiones producidas por un defecto de cierre del rafe durante la embriogénesis. A pesar de tratarse de alteraciones congénitas, su curso silente determina su diagnóstico infrecuente durante la infancia y, por tanto, su desconocimiento por gran parte de los pediatras que, en ocasiones, los confunden con otras lesiones de origen quístico, tumoral o infeccioso. Debido a su naturaleza benigna y su carácter silente, no precisan ningún tratamiento. En los casos en que produzcan sintomatología, generalmente desencadenada por traumatismos o infecciones, es recomendable la exéresis quirúrgica de los quistes. Con el objetivo de facilitar el diagnóstico y el manejo de dichas lesiones, presentamos el caso de un varón que a los 8 meses de vida presentaba tres lesiones en el rafe medio escrotal, compatibles con quistes del rafe medio, uno de los cuales se complicó 5 años más tarde con la formación de un absceso.
En Septiembre de 1962 «Acta Pediátrica Española» publicaba...
FIGURAS DE LA PEDIATRÍA
El Dr. José Peña Guitián, de Santiago de Compostela
ARTÍCULOS ORIGINALES
Trabajos doctrinales y casos clínicos
Aspecto médico, social y laboral de la rehabilitación, por el Dr. Heliodoro Ruiz García
Dr. Alaor Teixeira publica tres artículos: Algunas consideraciones sobre la hipertrofia congénita de píloro en nuestro medio; Algunas consideraciones sobre una cirugía de colon, recto y ano en la lactancia y Litiasis urinaria en la infancia.
Agenesia de vesícula biliar: una causa inusual de hipertransaminasemia
La agenesia de vesícula biliar es una entidad poco frecuente, y su presentación con algún síntoma asociado es más infrecuente aún. La mayoría de casos se detectan de forma accidental en el curso de una exploración quirúrgica ante un cuadro sugestivo de litiasis biliar. Se presenta el caso de una niña de 4 años de edad con elevaciones transitorias y recurrentes de enzimas hepáticas, en quien sólo se encontró, tras un estudio exhaustivo, una agenesia de vesícula biliar como posible causa de esta alteración. Es un cuadro que hay que tener en cuenta para evitar procedimientos invasivos en estos pacientes.
En Mayo de 1962 «Acta Pediátrica Española» publicaba...
FIGURAS DE LA PEDIATRÍA
El Dr. Sala Ginabreda, de Barcelona
ARTÍCULOS ORIGINALES
Trabajos doctrinales y casos clínicos
Bronconeumonías en el lactante, por los doctores J.I. Martín Pérez, C. Galindo González, J.A. Cortizas Lledias e I. Espizúa
Filariasis loa, por el doctor F. Altozano
Nuevas causas de anomalías y deformidades congénitas, por el doctor Garrido-Lestache
Infección congénita por citomegalovirus y displasia cortical difusa
Introducción: La infección congénita por citomegalovirus (CMV) es la infección vírica más frecuente transmitida de forma intrauterina que afecta al sistema nervioso central (SNC), con un amplio espectro de alteraciones, incluidos los trastornos del desarrollo cortical, en especial la polimicrogiria, aunque cualquier displasia cortical es posible.
Caso clínico: Niña de 4 años y 2 meses con infección congénita por CMV diagnosticada en el periodo neonatal por hepatosplenomegalia que presenta retraso psicomotor global, tetraparesia espástica y microcefalia. La tomografía axial computarizada evidencia displasia cortical difusa sin otras alteraciones.
Discusión: El CMV es el agente infeccioso más implicado en las malformaciones del desarrollo cortical y debe considerarse en su investigación etiológica. El riesgo de repetición en siguientes embarazos es menor que en los trastornos de la migración neuronal de causa genética, como enfermedades peroxisomales o agiria-paquigiria hereditaria.
Aplasia cutis
La aplasia cutis es una rara alteración congénita consistente en la ausencia de piel (epidermis, dermis), que puede afectar también a tejidos subyacentes (hueso o meninges). Puede aparecer en cualquier localización, aunque la más frecuente es el cuero cabelludo, donde se asocia a defecto óseo en el 20% de los casos.
Se presenta habitualmente de forma aislada, aunque puede asociarse a otras malformaciones. La etiología es desconocida y entre los factores etiológicos propuestos figuran los vasculares, infecciosos, amniogenéticos y farmacológicos.
En las lesiones de pequeño tamaño, incluso con defecto óseo asociado, el pronóstico es bueno y suele bastar con un tratamiento conservador a base de protección e hidratación de la zona afectada. En casos de gran tamaño o con malformaciones asociadas, el pronóstico varía, ya que es un factor de riesgo de complicaciones graves, como meningitis o hemorragia del seno longitudinal superior, por lo que en estos casos existe controversia acerca de la actitud terapéutica. El tratamiento debe dirigirse principalmente a la prevención de la infección y la hemorragia. Hoy en día la opción más aceptada suele ser la quirúrgica, con colgajos de piel, injertos óseos, etc., aunque recientemente se han publicado evoluciones satisfactorias aplicando sólo tratamiento conservador.
Se presenta el caso de una aplasia cutis congénita de gran tamaño, con defecto óseo asociado de prácticamente el mismo tamaño, en la que sólo se ha instaurado tratamiento conservador y cuya evolución hasta la fecha ha sido completamente satisfactoria.
Aplicación del protocolo de actuación para embarazadas con fenilcetonuria clásica: tres gestaciones con éxito
El síndrome de fenilcetonuria materna (SFM) aparece en hijos de madres afectadas por hiperfenilalaninemia grave o moderada con concentraciones plasmáticas elevadas de fenilalanina (Phe) durante los meses previos y/o la gestación. Cursa con malformaciones similares al síndrome alcoholicofetal y es especialmente frecuente la aparición de microcefalia y retardo mental y del desarrollo. La planificación y los controles estrictos de Phe durante el embarazo son fundamentales para evitar la aparición de SFM. Presentamos un protocolo de seguimiento y nuestra experiencia en tres embarazos que han finalizado con éxito.
Repoblación inmune en niños con anomalía de DiGeorge
El síndrome de DiGeorge es un defecto heterogéneo relacionado con una embriogénesis anormal de la tercera y la cuarta bolsa faríngea. Los pacientes con esta anomalía suelen presentar alteraciones en el timo, que conducen, en muchos casos, a una deficiencia en la respuesta de las células T, así como a alteraciones cardiacas, hipocalcemia, hipoparatiroidismo, dimorfismo facial y retraso psicomotor. En la mayoría de los casos, se ha identificado como responsable de esta anomalía la deleción 22q11.2, que comprende genes como el UFD1L, TBX1 y CRKL, que se muestran como firmes candidatos a estar asociados con esta enfermedad. Sin embargo, existe una gran variabilidad en las alteraciones que aparecen en los distintos individuos con esta alteración cromosómica. La gravedad de la inmunodeficiencia observada en estos pacientes varía entre una función de células T similar a la de los individuos sanos a una ausencia total de células T en circulación. En estos casos de anomalía de DiGeorge completa, se ha demostrado que distintos tratamientos como el trasplante de médula ósea, de tejido tímico e incluso la infusión de células mononucleares de sangre periférica pueden reconstituir de forma eficaz el sistema inmunitario ofreciendo una protección frente a las infecciones oportunistas que pueden sufrir estos individuos inmunodeficientes.
Quilotórax neonatal congénito y posquirúrgico: revisión y algoritmo diagnóstico-terapéutico
El quilotórax se define como la acumulación de linfa en el espacio pleural. Realizamos un estudio retrospectivo durante un periodo de 14 años, en el que encontramos 15 casos de quilotórax neonatal: 6 congénitos y 9 posquirúrgicos. En los casos congénitos hubo dos casos de hydrops y uno se asoció a feblectasia congénita. Los posquirúrgicos fueron 4 tras cirugía cardiovascular y 5 tras cirugía de reparación de hernias diafragmáticas. La evolución fue buena en los 15 pacientes, con resolución del quilotórax. Todos los casos congénitos fueron diagnosticados prenatalmente mediante ecografía fetal, precisando todos reanimación profunda y/o ventilación mecánica tras el nacimiento. El diagnóstico fue confirmado mediante análisis del líquido pleural. El tratamiento inicial fue conservador en todos los casos, con drenaje del líquido pleural y soporte respiratorio, cardiovascular, hemodinámico y nutricional. Este tratamiento fue efectivo en el 80% de los casos, precisando cirugía sólo 3 quilotórax posquirúrgicos. No hemos encontrado diferencias significativas respecto a los volúmenes drenados, los días de ventilación mecánica, los días de nutrición parenteral total, la duración del quilotórax y el porcentaje de complicaciones entre los casos congénitos y los posquirúrgicos. En el caso de los congénitos, es importante el diagnóstico prenatal para planificar una reanimación neonatal adecuada. Tras la revisión actual, proponemos un algoritmo de manejo de esta compleja patología.
En Diciembre de 1956 «Acta Pediátrica Española» publicaba...
FIGURAS DE LA PEDIATRÍA
El profesor Giraud, de Marsella
ARTÍCULOS ORIGINALES
Trabajos doctrinales y casos clínicos
Aspectos científico-sociales de problemas de la epilepsia en la infancia, por el doctor P. Martínez García
Importancia de la piretogénesis de la leche en polvo, por el doctor Frías Roig
Tratamiento de la oxiurosis infantil con piperazina, por el doctor A. Montero Rodríguez
Megacolon congénito asociado a mesenterio común, por los doctores I. Claret Corominas, B. Agra Cadarso y B. Taracena del Piñal
Síndromes quirúrgicos de sofocación en el recién nacido, por el doctor B. Agra Cadarso
Nuestra experiencia en 5 casos de atresia congénita de las vías biliares, por los doctores B. Taracena del Piñal y B. Agra Cadarso
Agenesia del pabellón auricular, por los doctores Sainz de los Terreros y Martínez Velasco
Linfangioma de cara, por los doctores Matos Aguilar y Tolosa Latour Alcalá Galiano
Práctica clínica apropiada en el programa de cribado universal de hipoacusia en el recién nacido
Sr. Director:
El artículo de Sequí et al.1, publicado en Acta Pediátrica Española, expone la experiencia sobre el programa de cribado universal de hipoacusia en el recién nacido (RN) de un hospital comarcal de Valencia (3.309 RN en 3 años) y ofrece unos consejos para un modelo de organización más factible, eficiente y efectivo, avalado por la experiencia reconocida de su autor en esta línea de investigación. Creo que es un artículo honesto y útil, pero que merece una reflexión y comentarios de algunos puntos, avalados por pruebas científicas actuales, según las cuales no permiten establecer con claridad si el programa de cribado universal de hipoacusia en el RN facilita el desarrollo de una práctica clínica (en sus 3 componentes, científico-técnico, relacional-percibido y organizativo-económico) más apropiada que el cribado universal selectivo2-9.
• Hemos de confirmar que el programa cumple los objetivos en todos los niveles (primer nivel, cribado con otoemisiones acústicas; segundo nivel, confirmación mediante un segundo pase con otoemisiones; tercer nivel, diagnóstico mediante potenciales evocados; cuarto nivel, tratamiento; quinto nivel, evaluación). Como es habitual en este tipo de estudios8, el autor nos ofrece resultados «intermedios» hasta el tercer nivel (17 hipoacusias con déficit >30 dB HL, 5 de las cuales tenían factores de riesgo), sin ofrecernos resultados «finales» del tipo de tratamiento y evaluación a medio plazo (mejoría del lenguaje y comunicación en la edad preescolar) y a largo plazo (mejoría de la salud mental, función psicosocial y cognitiva, rendimiento escolar y ocupacional a lo largo de la vida), que es lo que marca la verdadera utilidad de todo programa en términos de calidad de vida relacionada con la salud. Se puede argumentar que ése no era el objetivo de su artículo, pero, en cualquier caso, sí se pretendía establecer el tipo de hipoacusia detectada, congénita bilateral moderada (41-60 dB HL), grave (61-80 dB HL) y/o profunda (>80 dB HL), y cuál de ellas se asocia con factores de riesgo. Al contabilizar las situaciones de hipoacusia leve (30-40 dB HL en este estudio) y/o unilateral estamos sobrestimando la verdadera utilidad de la prueba, pues consideramos como verdaderos positivos los casos con enfermedad poco significativa, a la hora de plantear el «punto crítico de irreversibilidad» en la etapa subclínica de la enfermedad, y el «tiempo de adelanto diagnóstico» de una prueba de cribado, frente al diagnóstico clínico usual en la etapa clínica, así como el verdadero valor a largo plazo de un diagnóstico y tratamiento precoz de la hipoacusia bilateral moderada-profunda9.
• Aun cuando el cribado universal puede ser más efectivo que el selectivo para la identificación de un porcentaje mayor de RN con hipoacusia, no se ha confirmado que tales programas aporten necesariamente mejores resultados a largo plazo, sobre la base de las revisiones sistemáticas existentes con ausencia de estudios de calidad bien controlados6,10. Algunas preguntas fundamentales son:
–¿Cuántos casos más se identifican con el cribado universal frente al selectivo? El NNT (número de pacientes que es necesario tratar) se calcula en 1.440 RN para detectar un caso adicional y en 2.401 para realizar un tratamiento precoz adicional (antes de los 10 meses)2,3.
–¿En qué medida la identificación temprana de la sordera del cribado universal sobre el selectivo propicia un tratamiento precoz y éste mejora los resultados a largo plazo de los RN con hipoacusia bilateral moderada a profunda? En vista de la ausencia de ensayos clínicos aleatorizados en esta área y de la dificultad de realizarlos, una opción es llevar a cabo estudios del tipo «antes y después», y que éstos eviten los errores aleatorios y sistemáticos (sesgos) habituales2,3,6,7,10: resultados primarios relevantes y validados en el área del lenguaje y la capacidad cognitiva, defectos metodológicos (tamaño muestral pequeño, no aleatorización de los grupos, no descripción adecuada de la población de estudio, no enmascaramiento de los grupos, seguimiento incompleto, etc.) y factores de confusión (edad al momento del diagnóstico, edad al inicio del tratamiento, cociente intelectual y comorbilidad diferentes en los grupos comparados, características de los patrones de referencia y tratamientos realizados, etc.). Estos errores son habituales en los estudios epidemiológicos sobre hipoacusia, incluso en los más persuasivos respecto a la bondad del programa11-13. Los factores principales que deciden la forma en que la sordera afecta al desarrollo de un niño son el grado de deficiencia auditiva y la edad a la que se diagnostica, si bien el reciente estudio de Wake et al.14 concluye que el peor pronóstico en el área del lenguaje a los 7-8 años se relaciona con las formas más graves de hipoacusia, pero no con el diagnóstico tardío.
Aunque Sequí et al.1 argumentan que las críticas efectuadas en la década de los noventa por los doctores Bess y Paradise (sobre la prueba y el programa de cribado de hipoacusia) están sobradamente contestadas por la comunidad científica, siento no compartir esta tranquilidad7-9, al igual que la US Preventive Service Task Force-Agency of Healthcare Research and Quality2,3 o la Cochrane Iberoamericana6.
• No es admisible argumentar las implicaciones legales para justificar la realización de un programa de cribado sin haber demostrado su verdadero alcance, y menos actualmente, en que las actividades preventivas se encuentran en debate permanente y se plantea que no siempre «hacer más es hacer mejor»15. Dado que se centran en el estudio de la población general sana, los programas preventivos deben estar fundamentados en el mayor nivel de evidencia científica para conocer los beneficios-perjuicios-costes, resaltando el potencial perjuicio del sobrediagnóstico (falsos positivos) y los sesgos del cribado (adelanto del diagnóstico, duración de la enfermedad y participación)9, lo que constituirá la base para establecer políticas de salud basadas en pruebas científicas, y no en la medicalización de la vida secundada por una medicina «proteccionista»16. Abogar por implicaciones legales me lleva a apoyar los comentarios de algunos autores, que, ante la «arrogancia» de la medicina preventiva, han llegado a preguntarse si no deberían llevar un etiquetado similar al que se ha impuesto en el tabaco, con «este programa de cribado puede afectar gravemente su salud»17,18... la de los pacientes y la de los médicos.
• En España la implantación del programa de cribado universal de hipoacusia es desigual; está establecido y en marcha en Asturias, Cantabria, Euskadi, Extremadura, La Rioja, Navarra y Valencia19. Sequí et al.1 comentan que en la Comunidad Valenciana el programa «cubre gran parte de los RN (datos no publicados)», y entendemos que la publicación de los datos empieza a ser prioritaria, pues no coincide con los datos de los hospitales de Alicante que cuentan con maternidad: el programa de cribado universal de hipoacusia está implantado en menos de la mitad de los 8 hospitales públicos y en ninguno de los 10 hospitales privados de la provincia. A esta falta de equidad se suma el distinto modelo organizativo de los distintos centros en los que se practica; por ejemplo, en mi hospital dista mucho de aproximarse al que proponen dichos autores.
• La decisión de desarrollar un programa de cribado precisa una evaluación externa e interna, en la que participen los tres actores básicos del sistema y los tres componentes de una práctica clínica apropiada en gestión clínica9:
–Los médicos pondrán el acento en la calidad científico-técnica (según los conceptos de eficacia, efectividad y seguridad), así como la facilidad de aplicación de la prueba y de ulteriores acciones (tratamientos); en esta valoración intervienen los resultados de los ensayos clínicos comunitarios y, eventualmente, los consensos científicos.
–Los pacientes pondrán el acento en la calidad relacional-percibida (según los conceptos de satisfacción, aceptabilidad e información).
–Las autoridades sanitarias pondrán el acento en la calidad organizativo-económica (según los conceptos de eficiencia, accesibilidad y equidad).
La excelencia médica intenta evitar errores y sesgos en el proceso asistencial médico; si es importante evitar los errores en el proceso diagnóstico-terapéutico individual, cuánto más lo será cuando este proceso atañe a la población, como es el caso de las pruebas de cribado. Richard Smith apuntaba, como editor de British Medical Journal, «cuando estoy enfermo quiero ser atendido por doctores que duden cada día del valor y la sensatez de lo que hacen». Y ése es el valor añadido del trabajo de Sequí et al.1 y de mi carta al director: permitir desarrollar una evidence-based medicine, evitando los riesgos para la ciencia y para los pacientes de la evidence-b(i)ased medicine20.
Bibliografía
1. Sequí Canet JM, Collar del Castillo J, Lorente Mayor L, Oller Prie¬to A, Morant Barber M, Peñalver Giner O, et al. Organización del cribado auditivo neonatal con otoemisiones en hospitales secundarios: factible, eficiente y efectivo. Acta Pediatr Esp. 2005; 63: 465-470.
2. US Preventive Service Task Force. Newborn hearing screening. Am Fam Physician. 2001; 64: 1.995-1.999.
3. Helfand M, Thompson D, Davis R, McPhillips H, Lieu TL, Homer CH. Newborn hearing screening [en línea] [citado 21 Ene 2006]. Disponible en: http://www.ahrq.gov/clinic/3rduspstf/newbornscreen/newborn sum1.htm#Comment
4. Kerschner JE. Neonatal hearing screening: to do or not to do? Pediatr Clin North Am. 2004; 51: 725-736.
5. Connolly JL, Carron JD, Roark SD. Universal newborn hearing screening: are we achieving the Joint Committee on Infant Hea¬ring (JCIH) objectives? Laryngoscope. 2005; 115: 232-236.
6. Puig T, Municio A, Medà C. Cribado (screening) auditivo neonatal universal versus cribado (screening) selectivo como parte del tratamiento de la sordera infantil (Revisión Cochrane traducida). En: La Biblioteca Cochrane Plus, 2005. Número 3. Oxford: Update Software Ltd. [en línea] [citado 21 Ene 2006]. Disponible en: http://www.Update-software.com (traducida de The Cochrane Library, 2005 Issue 3. Chichester: John Wiley&Sons, Ltd.).
7. González de Dios J, Mollar Maseres J, Rebagliato Russo M. Eva¬luación del programa de detección precoz universal de la hipoacusia en el recién nacido. An Pediatr (Barc). 2005; 63: 230-237.
8. González de Dios J, Mollar Maseres J. Cribado universal de hipoacusia neonatal: evaluación de la prueba frente a evaluación del programa. Acta Otorrinolaringol Esp. 2005; 56: 331-334.
9. González de Dios J, Mollar Maseres J, Rebagliato Russo M. Eva¬luación de las pruebas y programas de detección precoz (cribado o screening) de enfermedades. Rev Pediatr Aten Primaria. 2006 (en prensa).
10. Thompson D, McPhilips H, Davis R, Lieu T, Homer C, Helfand M. Universal newborn hearing screening: summary of evidence. JAMA. 2001; 286: 2.000-2.010.
11. Yoshinaga-Itano C, Sedey AL, Coulter DK, Mehl AL. Language of early and later-identified children with hearing loss. Pediatrics. 1998; 102: 1.161-1.171.
12. Moeller MP. Early intervention and language development in children who are deaf and hard of hearing. Pediatrics. 2000; 106: e43.
13. Kennedy C, McCann D, Campbell MJ, Kimm L, Thornton R. Universal newborn screening for permanent childhood hearing impairment: an 8-year follow-up of a controlled trial. Lancet. 2005; 366: 660-662.
14. Wake M, Poulakis Z, Hughes EK, Carey-Sargeant C, Rickards FW. Hearing impairment: a population study of age at diagnosis, seve¬rity, and language outcomes at 7-8 years. Arch Dis Child. 2005; 90: 238-244.
15. Godlee F. Preventive medicine make us miserable. BMJ. 2005; 330 [en línea] [citado 21 Ene 2006]. Disponible en: http://bmj.bmjjournals.com/cgi/reprint/330/7497/0-f
16. Márquez S, Meneu R. La medicalización de la vida y sus protagonistas. Gestión Clínica y Sanitaria. 2003; 5: 47-53 [en línea] [citado 21 Ene 2006]. Disponible en: http://www.iiss.es/gc/gestion16.pdf
17. Sackett DL. The arrogance of preventive medicine. CMAJ. 2002; 167 [en línea] [citado 21 Ene 2006]. Disponible en: http://www.cmj.ca/cgi/content/full/167/363
18. Stewart-Brown S, Farmer A. Screening could seriously damage your health. BMJ. 1997; 314: 533-534.
19. Alzina de Aguilar V. Detección precoz de la hipoacusia en el recién nacido. An Pediatr (Barc). 2005; 63: 193-198.
20. Peiró S. La construcción de la evidence b(i)ased medicine. Gestión Clínica y Sanitaria. 2005; 7: 131-138 [en línea] [citado 15 Ene 2006]. Disponible en: http://www.iiss.es/gc/gestion26.pdf
Disfunción faríngea congénita aislada
Presentamos el caso de un paciente con disfagia congénita, cuyas características se corresponden con las de la disfunción faríngea congénita aislada: episodios de atragantamiento y/o aspiración con regurgitación nasal durante las tomas, facies hipomímica con ligeros rasgos dismórficos y moderado retraso psicomotor, sin apenas reseñable hipotonía. En él fueron excluidas las causas anatómicas o neurológicas de disfagia. Su evolución fue algo tórpida, con procesos respiratorios repetidos, y se apreció una clara mejoría a partir del año de edad. Su hermano presentó síntomas similares más leves, lo que apoyaría el posible carácter hereditario de esta enfermedad.
Agammaglobulinemia ligada al cromosoma X
Las inmunodeficiencias primarias son un grupo de enfermedades congénitas muy complejas, que pueden presentarse como inmunodeficiencia humoral, celular o ambas; sin embargo, esta diferenciación es más académica que real, ya que en el sistema inmunológico no se produce una disociación entre el brazo humoral y celular, sino una colaboración entre ambos, que se plasma en el correcto procesamiento de los fenómenos infecciosos, de tal forma que la manifestación clínica más frecuente de las inmunodeficiencias son las infecciones. La agammaglobulinemia ligada al cromosoma X fue la primera inmunodeficiencia congénita descrita. Esta inmunodeficiencia suele diagnosticarse en los primeros años de vida en los varones que presentan infecciones de repetición, sobre todo bacterianas.
En Noviembre de 1956 «Acta Pediátrica Española» publicaba...
FIGURAS DE LA PEDIATRÍA
El doctor González-Álvarez, de Madrid, por el doctor Crespo Santillana
ARTÍCULOS ORIGINALES
Trabajos doctrinales y casos clínicos
Nota necrológica en memoria del doctor González-Álvarez, por el doctor Bosch-Marín
Problemas que plantea actualmente la poliomielitis, por el doctor Bosch-Marín
Un caso de anemia hemolítica, por los doctores Sainz de los Terreros, M. Andrés y Gómez-Mantilla
A propósito de dos casos de hernia inguinal congénita operados según el nuevo procedimiento de Duhamel, por el doctor B. Agra Cadarso
Púrpura de Schönlein-Henoch, por los doctores Navas-Migueloa y Matos-Aguilar
Balance muscular del poliomielítico, por los doctores Blanco-Argüelles y Vázquez-González
Enfermedades congénitas del metabolismo en el periodo neonatal (II). Manifestaciones clínicas
Analizamos las formas de presentación clínica y el diagnóstico diferencial de los errores congénitos del metabolismo en el periodo neonatal. La identificación precoz de los pacientes con riesgo de padecer una de estas enfermedades nos permitirá poner en marcha los estudios encaminados a establecer el diagnóstico y, al mismo tiempo, iniciar las primeras medidas terapéuticas, consiguiendo así una mejoría en el pronóstico.
Síndrome de Van der Woude
El síndrome de Van der Woude se caracteriza por la presencia de hoyuelos (pits) o fístulas labiales, asociados a hendiduras labiales y/o palatinas. También se han asociado otras anomalías congénitas, como defectos cardiacos y anomalías en los miembros. Es un trastorno genético con herencia autosómica dominante, con penetrancia casi completa y expresividad variable, estando implicados dos locus génicos. En este artículo repasamos la prevalencia, la etiología y los aspectos clínicos característicos de este síndrome, además de presentar el caso de un recién nacido varón con labio leporino bilateral y apéndices mucosos en el labio inferior. Insistimos en la importancia de la asociación de las hendiduras faciales junto a los pits, por el patrón hereditario del síndrome, así como el diagnóstico diferencial de distintos cuadros clínicos que presentan hoyuelos mucosos.
Enfermedades congénitas del metabolismo en el periodo neonatal (I). Generalidades
Las enfermedades congénitas del metabolismo son raras individualmente pero frecuentes en su conjunto, debido al gran número de entidades descritas. A menudo se presentan clínicamente en el periodo neonatal. Los avances en su diagnóstico y tratamiento, por un lado, han mejorado enormemente el pronóstico en muchas de ellas y, por otro, nos permiten prevenir nuevos casos mediante el consejo genético y el diagnóstico prenatal. Por todo ello, es de suma importancia que los neonatólogos y pediatras estén familiarizados con estas enfermedades, ya que serán ellos los que habrán de identificar a los pacientes que se pueden beneficiar de un estudio más profundo y de un tratamiento específico.
Toxoplasmosis congénita: revisión
La forma congénita de infección por Toxoplasma gondii se produce a partir de una primoinfección gestacional con consecuencias en distintos órganos del feto, especialmente oculares (coriorretinitis), SNC (hidrocefalia, convulsiones) y sistémicos (hepatoesplenomegalia), aunque entre el 80 y 90% son formas subclínicas. El diagnóstico se realiza mediante estudio serológico materno, dependiendo el riesgo de infección fetal del trimestre en que se produzca la seroconversión.
Debido a la ausencia de estudios sobre la eficacia del tratamiento prenatal, se administrará a la madre con primoinfección tratamiento con espiramicina hasta conocer los resultados de los estudios complementarios. Ante infección en el recién nacido, se instaurará tratamiento con pirimetamina, sulfadiazina y ácido fólico, siendo el objetivo la disminución del riesgo de secuelas a largo plazo.
El cribado gestacional es uno de los puntos de controversia, ya que tanto el gasto sanitario como el nivel de falsos + es elevado. Los programas de educación sanitaria han logrado disminuir en algunos países la tasa de infección al 50%.
Guía clínica para el diagnóstico, tratamiento y seguimiento de la enfermedad de Gaucher en la infancia
Introducción
La enfermedad de Gaucher, con una frecuencia media de uno por cada 40.000 recién nacidos como mínimo, debuta en más de la mitad de los pacientes antes de los 18 años. Cuando se inicia en la infancia suele tener una evolución clínica más rápida y grave que en la edad adulta, existe una relación directa entre el tratamiento precoz y la adecuada respuesta terapéutica, y es muy probable que la aparición de algunas importantes manifestaciones clínicas de la enfermedad necesiten ser prevenidas durante la infancia. Por ello, resulta fundamental aplicar lo antes posible las medidas diagnósticas adecuadas ante todo enfermo con sintomatología compatible con enfermedad de Gaucher.
El diagnóstico y tratamiento de esta enfermedad pueden presentar dificultades debido a su gran variabilidad clínica. Por ello, las recomendaciones que se recogen a continuación son de carácter general y en todos los casos el pediatra responsable del paciente debe individualizar las medidas diagnósticas, terapéuticas o de seguimiento en función de las necesidades de cada niño a lo largo del tiempo y de acuerdo con las variaciones que se vayan produciendo en el conocimiento de la enfermedad.
Con el fin de recibir la mejor asistencia sanitaria posible, todo paciente afectado debe ser asistido por un equipo multidisciplinario en un centro pediátrico con experiencia en el tratamiento de enfermedades metabólicas en la infancia.
Diagnóstico
Sospecha clínica
Se basa en la presencia aislada o en combinación de los siguientes signos o síntomas:
• Astenia.
• Retraso del crecimiento.
• Retraso de la maduración sexual.
• Palidez, petequias, equimosis, sangrado «espontáneo».
• Esplenomegalia, hepatomegalia.
• Dolor abdominal, distensión abdominal.
• Alteraciones esqueléticas: osteopenia, osteoporosis, osteonecrosis, dolor óseo agudo, fracturas patológicas, lesiones líticas, deformidades esqueléticas.
• Alteraciones cutáneas: hidropesía fetal, recién nacido colodión, ictiosis congénita.
• Alteraciones del sistema nervioso central (SNC): alteración de los movimientos sacádicos, estrabismo, ataxia, trismo, epilepsia mioclónica, deterioro intelectual.
Analítica compatible
Los siguientes hallazgos analíticos apoyan fuertemente el diagnóstico:
• Anemia. Trombocitopenia.
• Fosfatasas ácidas tartratorresistentes (TRAP) elevadas.
• Quitotriosidasa elevada.
• Presencia de células de Gaucher en el aspirado medular.
Confirmación diagnóstica
La certeza diagnóstica requiere en todos los casos (incluso en los hermanos de los afectados):
• Comprobación de una actividad de la β-glucocerebrosidasa disminuida en leucocitos, fibroblastos u otras células nucleadas del paciente.
Comentarios
Se han subrayado los datos más significativos para el diagnóstico, por su frecuencia o importancia.
Evaluación inicial del paciente
Examen clínico
Antecedentes familiares
• Etnia (si procede, por la epidemiología de la enfermedad).
• Genealogía familiar.
• Peso, talla y perímetro craneal de padres y hermanos.
• Antecedentes patológicos (hemopatías, Parkinson, demencia).
Antecedentes personales
• Embarazo, parto, periodo neonatal.
• Desarrollo psicomotor.
• Crecimiento.
Enfermedad actual
• Falta de medro.
• Astenia, polipnea.
• Dolor o distensión abdominal.
• Palidez, hematomas, sangrado mucoso.
• Dolor óseo, fracturas.
• Alteración del comportamiento social.
• Disminución del rendimiento escolar.
• Cualquier síntoma neurológico.
Examen físico
• Peso, talla, perímetro craneal, índice de masa corporal (IMC) (percentiles).
• Estadio de desarrollo puberal (Tanner).
• Palidez, equimosis, petequias.
• Esplenomegalia. Hepatomegalia.
• Examen de la motilidad ocular.
• Examen de audición.
• Examen neurológico.
• Examen cardiovascular.
• Examen del aparato respiratorio.
• Examen del sistema esquelético.
Exámenes complementarios
• Hematología:
– Hemograma. Metabolismo del hierro.
– Pruebas de coagulación.
• Bioquímica:
– Perfil lipídico.
– Calcio, fósforo, fosfatasas alcalinas, proteínas, albúmina.
– Función hepática. Función renal.
– Fosfatasa ácida tartratorresistente, quitotriosidasa.
• Biología molecular:
– Examen de mutaciones del gen codificador de la glucocerebrosidasa.
• Diagnóstico por imagen:
– Examen del esqueleto: radiología simple de fémur, tibia, columna y áreas sintomáticas; radiografía (Rx) de carpo izquierdo; Rx de tórax; resonancia magnética (RM) T1 (médula) y T2 (estado vascular) ponderadas de fémur y tibia.
– Densitometría ósea: absorciometría de rayos X con energía dual (DEXA) o ultrasonidos.
– Volumen de hígado y bazo: cuantificado mediante RM o ecografía.
• Electrooculografía.
– Examen de los movimientos sacádicos (videoculografía).
• Oftalmoscopia.
• Electrofisiología:
– Electroencefalografía (EEG) y potenciales evocados tronculares (PET).
• Examen audiométrico:
– Audiometría.
• RM cerebral y troncular.
– Si existe enfermedad neurológica o en pacientes con sospecha de alteración neurológica y con mutación génica «de riesgo».
• Examen de la función pulmonar.
• Ecocardiografía.
• Desarrollo intelectual:
– Brunet-Lezine (o Bayley II) <3 años.
– McCarty 3-7 años.
– Wechsler >7años.
• Valoración de la calidad de vida.
Comentarios
La evaluación inicial es muy importante ya que permite definir el grado de riesgo del paciente y seguir de forma adecuada su evolución. La práctica de algunos exámenes complementarios que precisan colaboración activa vendrá condicionada por la edad del niño, pero en todos los casos se realizará un examen lo más riguroso y minucioso posible.
El examen de la función pulmonar puede efectuarse mediante ecocardiografía para medir el gradiente transpulmonar por debajo de los 4 años y, por encima de esta edad, puede usarse ecocardiografía, espirometría o pletismografía. La alteración de la función pulmonar no es habitual durante la primera década de la vida.
En el caso de que exista la posibilidad de utilizar diferentes métodos de exploración, se utilizará aquel para el que se posea más experiencia y se procurará que sea siempre el mismo a lo largo del tiempo.
Para la evaluación de la calidad de vida debe usarse el cuestionario expresamente confeccionado y validado para la infancia: «Versión española del cuestionario PedsQL aplicado a niños con enfermedad de Gaucher».
Definición de los objetivos terapéuticos
El objetivo del tratamiento es recuperar al paciente de los síntomas presentes y evitar las posibles manifestaciones futuras. En pediatría, los aspectos preventivos alcanzan su máximo significado y, por ello, es muy importante definir los objetivos terapéuticos de un modo que permita su cuantificación y valoración de forma objetiva a lo largo del tiempo.
• Hemoglobina (Hb):
– Aumentar la Hb a 11 g/dL a los 12-24 meses de tratamiento.
• Plaquetas:
– Aumentar las plaquetas para evitar el sangrado durante el primer año. En la trombocitopenia moderada, incrementar las plaquetas de 1,5 a 2 veces durante el primer año y alcanzar el nivel mínimo normal al segundo año de tratamiento.
– En la trombocitopenia grave, aumentar las plaquetas 1,5 veces el primer año e incrementar lentamente durante los años 2 a 5 (lo ideal es que durante el segundo año se dupliquen), aunque no se normalice la cifra.
– Evitar la esplenectomía.
– Mantener la máxima cifra alcanzada sin sangrado de un modo estable.
• Hepatomegalia:
– Reducir y mantener el volumen, como máximo, entre 1 y 1,5 veces su valor normal.
– Disminuir el volumen un 20-30% en los años 1 y 2 de tratamiento, y un 30-40% en los años 3 a 5.
• Esplenomegalia:
– Reducir y mantener el volumen, como máximo, entre 1 y 1,5 veces su valor normal.
– Reducir el volumen un 20-30% en los años 1 y 2 de tratamiento, y un 30-40% en los años 3 a 5.
• Alteraciones óseas:
– Eliminar el dolor óseo en 1-2 años. Evitar crisis de dolor óseo.
– Evitar osteonecrosis y colapso articular subcondral.
– Alcanzar el pico de masa ósea ideal para su edad.
– Aumentar el espesor cortical y la densidad mineral trabecular en 2 años.
• Crecimiento y maduración:
– Alcanzar la talla normal para su edad a los 3 años de tratamiento.
– Alcanzar un desarrollo puberal normal.
Comentarios
Estos objetivos son «mínimos» y generales para todos los niños. Con independencia de ellos, cada paciente puede precisar más objetivos en función de sus manifestaciones clínicas iniciales.
El hígado supone en varones normales de entre 5 y 12 años el 3,5% del peso corporal y el 2,5% después de esta edad. En mujeres, los valores normales son del 3,2 y el 2,9%, respectivamente. La equivalencia aproximada es de 1 gramo por cada centímetro cúbico de volumen hepático.
El bazo supone, aproximadamente, el 0,2% del peso corporal y la equivalencia aproximada es de 0,45-0,6 g por cada centímetro cúbico de volumen.
No se incluyen objetivos terapéuticos para las manifestaciones neurológicas de la enfermedad porque no existe, por el momento, un tratamiento que permita su manejo ni monitorizar la evolución a largo plazo.
Definición individual del riesgo
Una vez establecidos los objetivos terapéuticos, los pacientes pueden definirse en función del grado de riesgo que tienen para desarrollar una evolución clínica grave y, por tanto, seleccionar el tipo de tratamiento inicial de acuerdo con los datos obtenidos de la evaluación basal.
Enfermedad sin manifestaciones neurológicas
• Riesgo alto:
– Enfermedad que produce síntomas subjetivos (astenia, anorexia, dolor, etc.).
– Retraso de crecimiento.
– Evidencia de afectación esquelética.
– Plaquetas <60.000/mm3 y/o hemorragia «anómala».
– Hemoglobina <2 g/dL, por debajo del valor normal para la edad.
– Afectación de la calidad de vida.
– Hermano afecto de enfermedad de Gaucher grave.
• Riesgo normal:
– Cualquier niño con déficit de b-glucuronidasa y síntomas clínicos presentes.
Enfermedad con manifestaciones neurológicas
Todos los niños con síntomas neurológicos secundarios a la enfermedad de Gaucher son niños de alto riesgo para la evolución clínica.
Comentarios
La clasificación de alto o bajo riesgo se hace a priori y, por lo tanto, puede ocurrir que la evolución del paciente esté en contradicción con ella. En todo momento el pediatra deberá ajustar su conducta a las necesidades individuales de su paciente.
Tratamiento
El tratamiento de la enfermedad de Gaucher viene condicionado por la presencia o no de manifestaciones neurológicas.
Tratamiento del paciente sin patología neurológica
• Pacientes tributarios de tratamiento:
– Todos los pacientes con síntomas deben recibir tratamiento, con independencia de su edad o la gravedad de las manifestaciones clínicas.
• Tipo de tratamiento:
– En el momento actual, por debajo de los 18 años, el tratamiento debe efectuarse en todos los casos con glucocerebrosidasa manosa-terminal recombinante (Cerezyme®) por vía intravenosa (tratamiento enzimático sustitutivo [TES]).
• Dosis:
– Niños de alto riesgo: iniciar 60 U/k cada 2 semanas. A los 3 meses, iniciar la valoración de la respuesta terapéutica.
– Niños de bajo riesgo: iniciar 30-60 U/k cada 2 semanas. A los 3 meses, iniciar la valoración de la respuesta terapéutica.
• En todos los casos:
– Se recomiendan aumentos o reducciones de dosis en fracciones de 30 unidades.
– No reducir la dosis antes de los 12-18 meses de tratamiento. A partir de ese momento, se puede valorar la dosis a utilizar cada 6 meses.
– Dosis mínima a utilizar: 30 U/k cada 15 días.
– No retirar el TES durante la infancia.
Tratamiento del paciente con patología neurológica
Tratamiento de la forma crónica neuronopática
• Pacientes tributarios de tratamiento:
– Forma crónica neuronopática identificada: niños con enfermedad tipo 3 comprobada.
– Niños con riesgo de desarrollar la forma crónica neuronopática: 1. Niños con enfermedad de Gaucher que son hermanos de niños con tipo 3 comprobada; 2. Niños con genotipos de «riesgo»; por ejemplo: L444P/L444P, D409H/D409H, L444P/D409H, etc., y 3. Niños con inicio de la enfermedad antes de los 2 años de edad y síntomas clínicos graves.
• Tipo de tratamiento:
– Hoy en día el único tratamiento farmacológico autorizado en este tipo de pacientes es el uso del TES. Los resultados son poco efectivos en la mayoría de los casos, pero los pacientes con esta forma clínica deben beneficiarse de un intento terapéutico.
– El tratamiento de esta forma de la enfermedad con inhibidores de la síntesis de la glucosilceramida y TES está en fase de ensayo clínico y todavía no se conocen los resultados definitivos.
– Puede considerarse el trasplante de médula o de células de cordón procedentes de donante no emparentado cuando no se obtenga buena evolución con el TES en estos pacientes. Esta opción terapéutica, aunque no está definitivamente descartada, cada vez es menos utilizada porque el balance entre el riesgo y los beneficios obtenidos no parece muy positivo en la mayoría de los casos.
• Dosis:
– Forma crónica neuronopática identificada: iniciar 120 U/kg/15 días. Si la patología neurológica progresa, pasar a 240 U/kg/15 días durante 6 meses como máximo. Si no se produce mejora, disminuir la dosis a un nivel que permita controlar los síntomas viscerales.
– Niños en riesgo para desarrollar forma crónica neuronopática: iniciar 60 U/kg/15 días y vigilar de forma cuidadosa la evolución por si aparecen síntomas de alteración neurológica orgánica o funcional. Vigilar especialmente la normalidad de los movimientos sacádicos.
Tratamiento de la forma aguda neuronopática
• Pacientes tributarios de tratamiento:
– Puede ensayarse el tratamiento específico de estos pacientes con el objetivo de mejorar su calidad de vida. A efectos prácticos, es conveniente diferenciar entre los que tienen afectación piramidal y los que no la tienen.
• Tipo de tratamiento:
– Está autorizado el uso del TES y no está contemplado por el momento otro tipo de tratamientos.
• Dosis:
– Pacientes sin afectación piramidal y predominio de patología bulbar (estridor, dificultad para deglución): probar con 120 U/k cada 2 semanas; revisar dosis y la continuidad del tratamiento a los 6 meses de su inicio.
– Pacientes con afectación piramidal (opistótonos, espasticidad, trismo) y afectación cognitiva importante: ensayar una dosis de 15 U/k cada 2 semanas solamente para mejorar la visceromegalia.
Comentarios
El tratamiento enzimático sustitutivo para niños con formas no neuronopáticas de la enfermedad suele iniciarse, por lo general, con 60 unidades por kilo cada 15 días.
En los niños con enfermedad neuropática, especialmente en las formas agudas, no debe insistirse de forma indefinida en el tratamiento y es conveniente decidir conjuntamente con la familia la retirada del TES después de un tiempo prudencial (entre 6 y 12 meses) sin resultados terapéuticos satisfactorios.
Criterios de pérdida en el mantenimiento de los objetivos previamente alcanzados
Una vez instaurado el tratamiento y alcanzados los objetivos deseados, es necesario controlar si, como consecuencia de cambios en el tratamiento o de cualquier otro motivo, se produce una pérdida en el mantenimiento de los objetivos alcanzados.
• Criterios determinantes de pérdida:
– Si la Hb desciende 1,5 g/dL por debajo del valor previo a la reducción de la dosis.
– Si las plaquetas descienden un 25% por debajo del valor previo a la reducción de la dosis, o si la cifra es inferior a 80.000/mm3.
– Si aparece sangrado «espontáneo».
– Si el hígado o el bazo aumentan un 20% de volumen respecto al anterior.
– Si la enfermedad ósea progresa (empeora el dolor, fractura, infarto, necrosis).
– Si empeora la calidad de vida.
– Agravamiento de síntomas pulmonares, si los hay.
– Disminución del crecimiento.
• Criterios optativos:
– Aumento de quitotriosidasa (valorar variaciones que sean superiores al 5%).
– Descenso de la densidad mineral ósea.
Comentarios
En los pacientes no neuronopáticos, cuando se produce una pérdida de objetivos por disminución de la dosis, es necesario retomar la dosis con la que se habían obtenido y mantenido hasta ese momento los objetivos terapéuticos. Cuando la pérdida se produce sin disminución previa de la dosis, es necesario descartar la presencia de otra enfermedad concurrente causante del empeoramiento de los síntomas para proceder a su tratamiento, y si no se detecta esta última situación, es necesario valorar el aumento de la dosis.
En los niños con patología neurológica no existen parámetros cuantitativos definidos para pérdida de objetivos y debe ser considerada como tal cualquier agravamiento de la sintomatología que presentaban hasta ese momento.
Seguimiento
El seguimiento de los niños con enfermedad de Gaucher debe ser individualizado, pero el uso de un protocolo de «mínimos» facilita el control adecuado de los pacientes a largo plazo.
El seguimiento de los niños sin afectación neurológica debe sistematizarse en función de que estén sometidos o no al TES. En el primer caso, es preciso considerar si se ha obtenido una buena respuesta al tratamiento o todavía no se han alcanzado los objetivos terapéuticos diseñados en cada caso.
En los niños con enfermedad neurológica debe practicarse un seguimiento específico de esta patología, con independencia de los controles que puedan ser comunes con los otros pacientes y de acuerdo con las exigencias derivadas de su propia situación clínica.
Algoritmo para el tratamiento por objetivos de la enfermedad de Gaucher en la infancia
Con las recomendaciones recogidas en esta guía es posible diseñar un algoritmo para el tratamiento individualizado de cada paciente, que es el objetivo final deseado en el tratamiento de los niños con enfermedad de Gaucher.
Bibliografía
Barton NW, Brady RO, Dambrosia JM, Di Bisceglie AM, Dopplet SH, Hill SC, et al. Replacement therapy for inherited enzyme deficiency-macrophage targeted glucocerebrosidase for Gaucher´s disease. N Engl J Med. 1991; 324: 1.464-1.470.
Stocker JT, Dehner LP. Pediatric phatology. Filadelfia: JB Lippincott, 1992.
Downey MT. Estimation of splenic weight from ultrasonographic measurements. Can Assoc Radiol J. 1992; 43: 273-277.
Vellodi A, Bembi B, de Villemeur TB, Collin-Histed T, Erikson A, Mengel E, et al. Neuronopathic Gaucher disease task force of the European Working Group on Gaucher Disease. Management of neuronopathic Gaucher disease: A European consensus. J Inherit Metab Dis. 2001; 24: 319-327.
Cox TM, Aerts FG, Andria G, Beck M, et al. The Advisory Council to the European Working Group on Gaucher Disease (EWGGD). The role of the iminosugar N-butyldeoxynojirimicyn (Miglustat) in the management of the type I (non neuronopathic) Gaucher disease: a position statement. J Inherit Metab Dis. 2003; 26: 513-526.
Kluhs L, Teichgraber UK, Schneider U, Ludwing WD, Dorken B, Benter T. Accuracy of the sonographic determination of the splenic weight in comparison with the weight at autopsy. Fortschr Röntgenster. 2003; 175: 532-535.
Grabowski GA. Gaucher disease lessons from a decade of therapy. J Pediatr. 2004; 144: S15-S19.
Charrow J, Andersson HC, Kaplan P, Kolodny EH, Mistry P, Pastores G, et al. Enzyme replacement therapy and monitoring for children with type 1 Gaucher disease: consensus recommendations. J Pediatr. 2004; 144: 112-119.
Baldellou A, Andrea G, Campbell PE, Charrow J, Cohen IJ, Grabowski GA, et al. Paediatric non-neuropathic Gaucher disease: recommendations for treatment and monitoring. Eur J Pediatr. 2004; 163: 67-75.
Lebel E, Dweck A, Foldes J, Golowa Y, Itzchaky M, Zimran A, et al. Bone changes with enzyme therapy for Gaucher disease. J Bone Miner Metab. 2004; 22: 597-601.
Grabowski GA. Recent clinical progress in Gaucher disease. Curr Opin Pediatr. 2005; 17: 519-524.
Andersson HC, Charrow J, Kaplan P, Midtry P, Pastores GM, Prakash-Cheng A, et al. Individualization of long term enzyme replacement therapy for Gaucher disease. Genet Med. 2005; 7(2): 105-110.
Weinberg NJ, Barranger JA, Charrow J, Grabowski GA, Mankin HJ, Mistry P. Guidance on the use of miglustat for treating patients with type 1 Gaucher disease. Am J Hematol. 2005; 80: 223-229.
Alentado N, Escrig R, Dalmau J. Enfermedad de Gaucher tipo I: 10 años de experiencia en el tratamiento enzimático sustitutivo. Acta Pediatr Esp. 2005; 63: 373-376.
Andrea G, Parenti G. Oligosaccharidosis and related disorders. En: Blau N, Hoffmann GF, Leonard J, Clarke JTR, eds. Physician´s guide to the treatment and follow-up of metabolic diseases. Berlín: Springer-Verlag, 2006; 205-215.
Hernia diafragmática congénita en un centro sin ECMO: de la emergencia quirúrgica a la urgencia neonatológica
Introducción: Los malos resultados de la hernia diafragmática congénita (HDC) con intervención quirúrgica inmediata propulsaron un cambio en su manejo hacia la estabilización prequirúrgica actual. Aunque el papel de la cirugía retardada parece haber mejorado de forma importante la supervivencia, aún existe controversia en diferentes publicaciones.
Pacientes y métodos: Se incluyeron en el estudio todos los pacientes con HDC ingresados en la unidad de cuidados intensivos neonatales del Hospital Universitario Central de Asturias (centro de tercer nivel sin disponibilidad de oxigenación por membrana extracorpórea) a lo largo de 26 años. Según la pauta de tratamiento se diferenciaron 2 grupos: grupo I (1978-1990) con reparación quirúrgica inmediata (22 pacientes) y grupo II (1991-2003) con estabilización prequirúrgica (27 pacientes).
Resultados: Ambos grupos eran comparables respecto a características epidemiológicas y probabilidad de supervivencia de acuerdo a la ecuación propuesta por el Grupo de Estudio de HDC. En el grupo II la medicación sedante, analgésica, relajante muscu¬lar e inotrópica fue empleada con más frecuencia (p <0,05), y se encontraron valores preoperatorios significativamente más fisiológicos de pH y PaCO2 y menor necesidad de suplementación de oxígeno. La mortalidad fue claramente menor en el grupo II (18,5% en el grupo II frente a un 54,5% en el grupo I, p <0,01).
Conclusiones: El pronóstico de hernia diafragmática congénita ha mejorado de forma notable en las últimas décadas. La optimización en el tratamiento neonatológico y la estabilización preoperatoria puede ayudar a conseguir altas tasas de supervivencia incluso sin empleo de oxigenación por membrana extracorpórea.
Hemiagenesia tiroidea en pacientes pediátricos
La hemiagenesia tiroidea es una rara malformación congénita, caracterizada por la ausencia o hipoplasia de uno de los lóbulos tiroideos; se localiza con más frecuencia en el lado izquierdo. El diagnóstico suele establecerse de forma casual, mediante ecografía tiroidea, en el estudio de concentraciones plasmáticas elevadas de hormona hipofisaria estimulante del tiroides (TSH) o por la existencia de un bocio unilateral. Con frecuencia existe hipertrofia compensadora del único lóbulo existente. La función tiroidea suele estar conservada en la mayoría de los casos, aunque un porcentaje elevado de pacientes presenta cifras de TSH superiores a las de individuos con tiroides íntegros. El diagnóstico de esta entidad obliga a mantener un estrecho control de la función tiroidea a largo plazo. Se revisan las características clínicas y hormonales de cinco pacientes en edad pediátrica diagnosticados en nuestro centro (el Hospital Materno Infantil «Vall d'Hebron») en los últimos 15 años.
Trago accesorio
El trago accesorio se trata de un nódulo del color de la piel, sésil o pediculado, único o múltiple, unilateral o bilateral. Su localización clásica es la región preauricular, pero puede localizarse en la región mandibular o cervical. Se debe establecer el diagnóstico diferencial, fundamentalmente con quistes epidermoides, fístulas y fibromas. En ocasiones, aparece asociado a otras anomalías del desarrollo de los arcos branquiales, como el síndrome de Goldenhar. El tratamiento quirúrgico responde a razones estéticas y conlleva la escisión completa del cartílago asociado.
Sífilis congénita neonatal: la gran simuladora lo pone difícil
Se presenta un caso de sífilis congénita que se manifestó como un proceso respiratorio grave, hepatosplenomegalia y sepsis neonatal precoz. Los marcadores serológicos gestacionales STORCH eran negativos, aunque, persistiendo la sospecha clínica de infección congénita, se repitió la serología, siendo, en ese momento, la prueba de la reagina rápida en plasma (RPR) positiva. Este caso presentó como única manifestación de la enfermedad sifilítica la aparición tardía de una descamación palmoplantar sobre un fondo eritematoso una vez establecido el diagnóstico e iniciado el tratamiento con penicilina G i.v., aunque ya había respondido clínicamente a la administración de ampicilina y gentamicina, pautada ante la sospecha inicial de sepsis neonatal precoz.
Hernia diafragmática congénita en adolescente: a propósito de un caso
La hernia diafragmática es un defecto congénito de presentación excepcional fuera del periodo neonatal, con distintas manifestaciones clínicas en función de la edad de diagnóstico. Los neonatos generalmente presentan disnea aguda el primer día después del nacimiento. En el niño mayor y el adulto es una afección que puede permanecer largo tiempo asintomática y detectarse como hallazgo casual en una radiografía de tórax. Clínicamente, predomina la sintomatología gastrointestinal, como náuseas, vómitos y epigastralgia inespecífica, y se puede complicar en un pequeño porcentaje de los casos con oclusión intestinal o vólvulo gástrico.
Durante el periodo neonatal, la elevada mortalidad se asocia con la hipoplasia pulmonar y la presencia de malformaciones, y el pronóstico es mucho más favorable en los niños más mayores.
Se presenta el caso de un paciente de 15 años, que acude a nuestro servicio de urgencias por presentar disnea de aparición súbita y que fue diagnosticado de hernia diafragmática congénita.
Congenital amyoplasia and maternal cocaine use
Introducción: La artrogriposis múltiple congénita (AMC) es un síndrome caracterizado por contracturas congénitas no progresivas de dos o más articulaciones. La forma clásica de AMC llamada amioplasia es siempre esporádica. En la artrogriposis neurógena, la forma más frecuente (90%), la afectación inicial se encuentra en las neuronas del asta anterior de la médula, las raíces nerviosas o el nervio periférico.
Casos clínicos: Se exponen dos casos de recién nacidos que desarrollaron una clínica similar de amioplasia. El primer niño tenía contracturas articulares, atrofia de los músculos de las extremidades inferiores e incontinencia. El segundo niño presentó paraplejía fláccida con atrofia muscular y atonía muscular abdominal. Las dos madres eran consumidoras de cocaína durante el embarazo. En ambos pacientes los exámenes neurofisiológicos demostraron una denervación a diferentes niveles de la médula espinal.
Discusión: Se ha postulado como causa de amioplasia congénita una necrosis de la médula espinal fetal debida a hipotensión sistémica. En adultos se han descrito casos de episodio cerebrovascular relacionados con el consumo de cocaína. Probablemente, los mecanismos están relacionados con la estimulación adrenérgica, la vasoconstricción cerebral y cambios bruscos en la presión arterial. En ambos casos las características clínicas descritas al nacer fueron debidas a denervación de la médula espinal a diferentes niveles. Los defectos encontrados en nuestros pacientes podrían estar asociados a consumo materno de cocaína durante el embarazo, que produciría vasoconstricción del pequeño lecho vascular e isquemia-infarto por alteración vascular en la médula espinal del feto.
Secuencia de Poland: aportación de dos nuevos casos
La secuencia de Poland es una anomalía musculosquelética congénita caracterizada por la ausencia de la porción esternal del músculo pectoral mayor asociada a braquisindactilia. Se presenta con una incidencia aproximada de 1/20.000-30.000 nacidos vivos (un 75% de los casos corresponde a varones), y en un 70% está afectado el lado derecho. Además de la asociación con la braquisandactilia, la ausencia del pectoral mayor puede presentarse aislada o bien asociada a otras malformaciones, especialmente de la zona pectoral o del brazo y la mano homolaterales, como sindactilia, ausencia del pectoral menor, hipoplasia de la extremidad o amastia. También se puede asociar a alteraciones de otros territorios, como dextrocardia, síndrome de Moebius o neurofibromatosis.
La etiología es desconocida y habitualmente no presenta base hereditaria. Se ha propuesto como teoría patogénica una hipoplasia de la arteria subclavia fetal. El tratamiento es quirúrgico, fundamentalmente con fines estéticos o para corregir las alteraciones funcionales de la mano que esta anomalía conlleva.
Aportamos dos casos tratados en nuestro servicio de pediatría: uno corresponde a un varón recién nacido, con afectación del pectoral mayor e hipoplasia del arco anterior de las costillas 2-5, y el otro a una niña de 9 años afectada de asma mediada por inmunoglobulina E (IgE), que asocia a la agenesia del pectoral mayor una hipoplasia de la mama, una hipoplasia de la mano y braquisindactilia.
Anomalías hematológicas asociadas al síndrome de Down: síndrome mieloproliferativo transitorio neonatal y leucemia mieloblástica congénita
La asociación entre síndrome de Down y anomalías hematológicas es bien conocida. En el periodo neonatal son frecuentes las alteraciones inespecíficas (neutrofilia, trombocitopenia y policitemia), pero la entidad más importante clínicamente es el síndrome mieloproliferativo transitorio (SMPT), casi exclusivo de recién nacidos con fenotipo Down. Se presentan dos casos de recién nacidos con este fenotipo con hiperleucocitosis, en uno de ellos asociada además a colestasis y lisis tumoral.
Steinert neonatal: un caso inesperado
La distrofia miotónica congénita (DMC) está causada por una mutación genética consistente en el aumento de repeticiones del trinucleótido CTG en el cromosoma 19q13.3. En el periodo neonatal se presenta con hipotonía, decaimiento global, problemas respiratorios y dificultad en la alimentación. Los niños afectados suelen tener una madre con distrofia miotónica, que puede estar asintomática. Los que sobreviven al periodo neonatal suelen mejorar su función muscular, para posteriormente desarrollar una distrofia miotónica y una miopatía progresiva.
Diabetes neonatal transitoria y cardiopatía congénita tipo seudo-Fallot: a propósito de un caso
Exponemos el caso de un recién nacido de 36 semanas de gestación y un peso al nacimiento de 1.680 g, que presenta a las 10 h de vida hiperglucemias de 500 mg, por lo que precisa tratamiento con insulina regular en perfusión continua. En su evolución se observa una cardiopatía, seudo-Fallot, consistente en una comunicación interauricular tipo ostium secundum, una comunicación interventricular perimembranosa amplia y una estenosis pulmonar severa, que tolera bien y se trata con furosemida y aporte oral de potasio. A los 30 días de vida se administra insulina en forma de bolos cada 6 h y en la actualidad recibe insulina NPH cada 12 h, con buenos controles glucémicos. Los valores plasmáticos de insulina y péptido C son bajos y la hemoglobina glucosilada a los 2 meses de vida es normal.
En Mayo de 1958 «Acta Pediátrica Española» publicaba...
FIGURAS DE LA PEDIATRÍA
El doctor Rodríguez de Alarcón, de Madrid
ARTÍCULOS ORIGINALES
Trabajos doctrinales y casos clínicos
Problemas educativos creados por los niños afectados de enfermedades motoras, por el doctor Vicente Giménez
Los factores genéticos y hereditarios en la génesis de las malformaciones congénitas, por el doctor L. Fiuza Pérez
Exantema morbiliforme postvacunal. Caso clínico, por el doctor A. Olivé Badosa
Organización Mundial de la Salud. Misión en España del profesor Marcel Lelong
Tabique vaginal transverso completo como causa de hematocolpos y dolor abdominal agudo
Sr. Director:
El tabique vaginal transverso es una malformación extremadamente rara. Se debe a un defecto embrionario que puede permanecer oculto si el tabique es incompleto y requiere intervención quirúrgica si es completo. Exponemos el caso clínico de una niña con esta anomalía que presentó dolor abdominal agudo debido al hematocolpos que el tabique había producido, como consecuencia de la obstrucción de la salida del flujo menstrual.
Se trata de una niña de 12 años de edad, de procedencia sudamericana, sin menarquia, que acudió al servicio de urgencias por presentar un dolor abdominal intenso de 72 horas de evolución, de tipo cólico, localizado en el hipogastrio. No presentaba fiebre, vómitos ni sintomatología urinaria. El hábito dietético era normal, así como las deposiciones. En la exploración se detectaba un buen estado general y nutricional. Mostraba un desarrollo mamario y vello pubiano en estadio III de Tanner. El abdomen era blando y depresible, sin visceromegalias. Presentaba un discreto dolor a la palpación profunda en el hipogastrio y la región suprapúbica, sin masas palpables. Los puntos apendiculares eran negativos y no había signos de irritación peritoneal. Los genitales externos eran normales.
Las pruebas analíticas practicadas en urgencias, que incluían hemograma, bioquímica, coagulación y orina simple, eran normales. En la ecografía abdominal se detectó una imagen bien delimitada y homogénea, de contenido hemático de 9 3 8 cm de diámetro, localizada en el interior de la vagina, que llegaba a desplazar a la vejiga. Ante la ausencia de un himen imperforado y la posibilidad de un hematocolpos debido a otra malformación, se ingresa a la paciente para su estudio y tratamiento. Se completó el estudio con nuevas ecografías de abdomen, que confirmaron el hallazgo descrito y no mostraron malformaciones en ninguna otra localización. La radiografía de tórax y el estudio cardiológico eran normales y los cultivos de orina estériles. Bajo control ecográfico se realizó el drenaje de 430 mL de contenido hemático y se visualizó un tabique vaginal transverso completo en el tercio medio-inferior de la vagina de 1,5 cm de espesor. Se practicó una resección completa del tabique y, posteriormente, aparecieron menstruaciones normales.
La presencia de un tabique vaginal transverso es una de las patologías más raras del tracto reproductivo y se debe a una alteración de la fusión vertical de los conductos de Müller1. Fue descrito por primera vez por Delanuy, en 1877, y desde entonces se han publicado muy pocos casos. Cuando el tabique es completo (imperforado), se produce, con las primeras menstruaciones, un hematocolpos, y como consecuencia de ello, un cuadro obstructivo, como en este caso. Cuando es incompleto (perforado), el drenaje menstrual puede ser normal, pero puede ponerse de manifiesto al mantener relaciones sexuales.
La prevalencia de esta anomalía se estima en 1/72.000 pacientes ginecológicas; incluso es probable que esta alteración sea menos frecuente que la ausencia congénita de vagina y útero2. Suidan y Azoury aportan 12 casos de tabique vaginal transverso en mujeres de 16-36 años de edad y sólo uno de ellos, en una paciente de 16 años, era completo3. Una mínima parte de casos de tabique vaginal transverso presenta otras malformaciones asociadas con el aparato reproductor, como atresia vaginal, malformaciones de útero, atresia o agenesia de trompas de Falopio y agenesia de ovario. También se han descrito malformaciones renales (ectopia de uréteres), cardiacas (coartación de aorta y defectos del septum interauricular) y del aparato digestivo (malrotación intestinal y ano imperforado)4-6. Incluso se han publicado casos asociados a himen imperforado7,8. En más del 40% de los casos, la localización del tabique se encuentra en el tercio superior de la vagina9.
Clínicamente, se manifiesta en las niñas mayores con amenorrea primaria y con signos y síntomas compresivos producidos por el hematocolpos, como dolor, megauréter, hidronefrosis o estreñimiento, e incluso puede producir una compresión de la vena cava inferior y un edema en las extremidades inferiores. En cualquier caso, se puede distinguir entre un tabique transverso y un himen imperforado por la ausencia de distensión en el introito vaginal con la maniobra de Valsalva. La ecografía ginecológica puede ser suficiente para el diagnóstico, aunque la ecografía transrectal es la prueba más adecuada para un diagnóstico correcto. La resección del tabique es efectiva si no se presentan complicaciones, y la evolución es favorable en la mayor parte de las pacientes10.
La presentación de este caso tiene por objeto considerar la presencia de este defecto embrionario ante un cuadro agudo de dolor abdominal hipogástrico en una niña con hematocolpos y también ante una niña con desarrollo puberal completo, amenorrea primaria y síntomas de obstrucción intestinal.
Bibliografía
- Folch M, Pigem I, Monje JC. Mullerian agenesis: etiology, diagnosis and management. Obst Ginecol Surg. 2000; 56: 644-649.
- Martínez M, Pérez I, Tineo Z, Rodríguez Y. Tabique vaginal transverso completo. Caso clínico. Informed. 2007; 9: 267-271.
- Suidan FG, Azoury RS. The transverse vaginal septum: a clinicopathology evaluation. Obstet Gynecol. 1979; 54: 278-283.
- Bustos P, Smirnow M. Tabique vaginal transverso y atresia vaginal. Rev Chil Obstet Ginecol. 2003; 68: 229-234.
- Chin AI, Rutman M, Razs. Transverse vaginal septum with congenital vesical-vaginal communication and cyclical hematuria. Urology. 2007; 69: 575.
- Nazir Z, Rizvi RM, Qureshi RN, Khan ZS, Khan Z. Congenital vaginal obstructions: varied presentation and outcome. Pediatr Surg Int. 2006; 22: 749-753.
- Deligeoroglou E, Deliveliotou A, Makrakis E, Creatsas G. Concurrent imperforate hymen, transverse vaginal septum, and unicornate uterus: a case report. J Pediatr Surg. 2007; 42: 1.446-1.448.
- Ahmed S, Morris LL, Atkinson E. Distal mucocolpos and proximal hematocolpos secondary to concurret imperforate hymen and transversal vaginal septum. J Pediatr Surg. 1999; 34: 1.555-1.556.
- Wenof M, Reyniak JV, Novendster J, Castadot MJ. Transverse vaginal septum. Obstet Gynecol. 1979; 54: 60-63.
- Rana A, Manandhar B, Amatya A, Baral J, Gurung G, Giri A, et al. Mucocolpos due to complete transverse septum in middle third of vagina in a 17-year-old girl. J Obstet Gynaecol Res. 2002; 28: 86-88.
«Situs inversus totalis» y cardiopatía congénita: asociación infrecuente que cabe tener en cuenta
Las anomalías en la disposición espacial de las vísceras toracoabdominales son entidades de muy baja prevalencia. Los síndromes heterotáxicos o situs ambiguos se asocian muy frecuentemente con cardiopatías congénitas graves, mientras que en el caso del situs inversus totalis (imagen especular con respecto a la normalidad) éstas se observan en el 3-5% de los pacientes, unas 6 veces más que en la población general. Se expone el caso de una niña de 26 meses de edad, portadora de dos defectos septales interventriculares en presencia de situs inversus totalis, y se incide en la importancia de realizar un estudio cardiológico ante anomalías de situs, así como en la necesidad de tener en cuenta la posibilidad de asociación de discinesia ciliar primaria con el trastorno visceral que presentamos.
Miopatía nemalínica: forma infrecuente de hipotonía neonatal
La hipotonía neonatal constituye un reto diagnóstico, debido a la gran variedad de etiologías y de exploraciones complementarias necesarias para llegar a su diagnóstico. Clínicamente, se pueden agrupar en hipotonías paralíticas y no paralíticas; entre estas últimas encontramos el grupo de las miopatías congénitas, al que pertenece la miopatía nemalínica (MN).
La MN es una enfermedad congénita no progresiva de la musculatura esquelética caracterizada por la presencia de bastoncillos o cuerpos nemalínicos en las fibras musculares. Presentamos el caso clínico de un recién nacido prematuro con sospecha de enfermedad neuromuscular, en el que se iniciaron estudios para un diagnóstico etiológico, que fueron normales. La biopsia muscular mostró los cuerpos nemalínicos característicos de la MN. La evolución clínica no fue satisfactoria; se realizó una traqueotomía a los 3 meses de vida y en la actualidad, a los 11 meses de vida, precisa ventilación domiciliaria con presión positiva continua en la vía respiratoria. El diagnóstico de MN requiere un alto índice de sospecha y la biopsia muscular como confirmación. En la actualidad no puede ofrecerse consejo genético en los casos esporádicos.
Causas de un inadecuado aporte de nutrientes en una unidad de cuidados intensivos pediátricos
La prevalencia de desnutrición entre los niños ingresados en una unidad de cuidados intensivos pediátricos (UCIP) se sitúa en alrededor del 15-20%, pese a que se sabe que puede aumentar la morbimortalidad.
Objetivo: Analizar el soporte nutricional de los niños ingresados en una UCIP. Valorar la adecuación de los aportes recibidos a los requerimientos y los motivos de la falta de cumplimiento.
Material y métodos: De los 238 pacientes ingresados durante un periodo de 6 meses, se recogieron los siguientes datos de 40 pacientes que permanecieron ingresados más de 48 horas: filiación, antropometría, características del soporte nutricional y desviaciones sobre el plan de tratamiento. Los requerimientos energéticos se estimaron a partir de la ecuación de Schofield.
Resultados: La edad media al ingreso fue de 10,5 ± 23,5 meses (rango: 3 días a 10 años). El 64% de los pacientes había sido intervenido de una cardiopatía congénita. La duración media del ingreso en la unidad fue de 22,6 ± 24,5 días (rango: 3-112). Cinco pacientes fallecieron durante el ingreso. Tipo de soporte nutricional: 2 niños recibieron nutrición parenteral (NP) exclusiva; 6 NP + nutrición enteral continua (NEC); 16 NEC; 6 NEC + nutrición enteral intermitente (NEI); 3 NEC + alimentación oral; 3 NEI, y 3 otras combinaciones. El grupo tardó como media 2,17 ± 1,06 días en recibir soporte nutricional desde su admisión en la UCIP. El porcentaje de días de estancia durante los cuales los pacientes recibieron los requerimientos estimados varió entre el 16 y el 65%, en función del método de alimentación utilizado. Sólo un pequeño porcentaje (27,5%) de los pacientes recibió un aporte calórico adecuado durante todo el periodo de hospitalización en la unidad.
Conclusiones: Sólo el 27,5% de los niños ingresados en la UCIP recibieron durante el ingreso los aportes estimados. La nutrición enteral, sola o en combinación con otros métodos de alimentación, es la forma de soporte nutricional más empleada. Se precisan protocolos adecuados sobre el soporte nutricional en el paciente en las UCIP para conseguir durante su hospitalización un aporte nutricional óptimo.