
Cambios en tasas de infección asociada a catéter central y factores relacionados en una unidad neonatal con la implementación de toallas de clorhexidina
Introducción: Las infecciones del torrente sanguíneo asociadas a catéter central en neonatos aumentan la morbimortalidad. La clorhexidina es un antiséptico de amplio espectro que disminuye la colonización bacteriana cutánea y las tasas de infección asociada a catéter en neonatos. Comparamos las tasas de infección con limpieza con clorhexidina acuosa frente a las medidas de higiene convencional.
Metodología: Estudio experimental prospectivo no aleatorizado de los neonatos con dispositivo intravascular central de la unidad de cuidados intensivos e intermedios neonatales del Hospital General de Medellín. En el grupo experimental se implementó una toalla desechable impregnada con clorhexidina acuosa al 2%, sin retirar ni enjuagar el producto; el control recibió el baño tradicional. La limpieza se inició tras el primer día de vida y a frecuencia interdiaria independiente del peso o la edad gestacional. El estudio duró 6 meses; en los tres primeros se realizó el baño con clorhexidina y en los últimos los cuidados convencionales.
Resultados: Participaron 133 pacientes, 61 en el grupo experimental y 72 en el control. En la mediana del peso al nacer (1.960 y 1.927 g) no hubo diferencia significativa (p= 0,905) entre ambos. El grupo experimental con clorhexidina tenía más pacientes con ventilación mecánica (42,6 vs. 15,35%) con una diferencia significativa (p= 0,001). No hubo diferencia en las medianas del tiempo de estancia hospitalaria y permanencia del catéter (p= 0,189 y 0,246). La tasa de infección del torrente sanguíneo se redujo de 5,1 a 3,8 por 1.000 días de catéter (p= 1,0), siendo el germen más aislado Staphylococcus aureus meticilín-sensible.
En el análisis secundario, la intervención intraabdominal y los múltiples accesos vasculares centrales fueron predictores de infección asociada al catéter.
Conclusiones: La limpieza cutánea con clorhexidina acuosa al 2% es una medida que puede reducir la infección asociada a catéter. Fue segura en neonatos de más de 25 semanas y más de 650 g desde el segundo día de vida.
Síndrome de médula anclada en el periodo neonatal: comunicación de un caso
Resumen
El hallazgo de una alteración cutánea en la región dorsal de los recién nacidos constituye un signo infrecuente aunque de gran importancia clínica debido a su posible asociación con disrafismo espinal. El disrafismo espinal oculto es un defecto en el cierre del tubo neural en el que la lesión no se encuentra expuesta al exterior sino cubierta por piel. Su principal complicación es la asociación con el síndrome de médula anclada, que puede causar un daño neurológico irreversible. De ahí la relevancia de un diagnóstico y tratamiento precoces. Presentamos el caso de un neonato varón con disrafismo espinal oculto asociado a médula anclada en el que se realizó un diagnóstico y tratamiento precoces.
Erupción variceliforme de Kaposi en el contexto de enfermedad de boca-mano-pie en un niño sin dermatitis atópica
Resumen
La erupción variceliforme de Kaposi (EVK) es la diseminación cutánea del virus herpes simple (VHS), siendo la etiología más frecuente el VHS tipo 1. Suele presentarse en pacientes con enfermedades cutáneas de base o por lesiones agudas de la barrera epidérmica. La sospecha clínica se confirma mediante reacción en cadena de la polimerasa, aislamiento del virus en cultivo o mediante anticuerpos monoclonales realizados de una muestra extraída de las lesiones cutáneas. La complicación más frecuente es la sobreinfección bacteriana por Staphylococcus aureus y el tratamiento de elección es aciclovir oral o intravenoso, en función de la gravedad.
En la literatura, son múltiples los artículos que asocian la dermatitis atópica con la EVK. Pero estas dos patologías no siempre vienen de la mano, por lo que su diagnóstico en ocasiones puede suponer todo un reto para el pediatra.
Presentamos una actualización de los conocimientos de esta enfermedad a raíz de un caso recientemente diagnosticado en nuestro servicio.
Exantema escarlatiniforme con mala respuesta a amoxicilina
La escarlatina estafilocócica es una entidad poco frecuente, que consiste en una forma atenuada del síndrome de piel escaldada, causada por la toxina TSST-1 de Staphylococcus aureus. Cursa con exantema escarlatiniforme (micropapular de base eritematosa) e hiperalgesia a la palpación, con evolución a lesiones faciales exudativas y/o costrosas. La infección está favorecida por traumatismos cutáneos menores.
Se debe sospechar ante un exantema escarlatiniforme con mala evolución y/o ausencia de respuesta a amoxicilina o penicilina G, por la posibilidad de tratarse de S. aureus resistente a penicilina. Ante la sospecha del cuadro, debe instaurarse tratamiento sistémico, preferiblemente intravenoso y de elección cloxacilina, valorando añadir clindamicina para evitar la progresión a bacteriemia y atenuar los efectos de la producción de toxinas. En caso de gérmenes sensibles a meticilina, la respuesta al tratamiento es rápida y favorable. Presentamos un caso de exantema escarlatiniforme con mala respuesta a amoxicilina causado por S. aureus.
Fusobacterium necrophorum: una etiología poco frecuente, pero en aumento, de la mastoiditis aguda en niños pequeños
Introducción: Aunque la mastoiditis aguda está causada principalmente por Streptococcus pneumoniae, Staphylococcus aureus y Streptococcus pyogenes, en los últimos años se aprecia un aumento en la incidencia de Fusobacterium necrophorum, especialmente en lactantes.
Caso clínico 1: Lactante que acude a urgencias por fiebre, decaimiento y rechazo de la alimentación. Está taquicárdico, con afectación del estado general, leve palidez cutánea y rigidez de nuca, siendo el resto de la exploración física normal. Con la sospecha de sepsis/bacteriemia se inicia cefotaxima i.v. Pasadas 2 horas aparece otorrea izquierda, y pasadas 36 horas mastoidismo. La tomografía computarizada (TC) craneal pone de manifiesto una otomastoiditis aguda bilateral con absceso subperióstico izquierdo, por lo que el paciente precisa la realización de una mastoidectomía izquierda y un drenaje del absceso subperióstico. En el cultivo del absceso subperióstico se aísla F. necrophorum.
Caso clínico 2: Lactante que acude a urgencias por persistencia de la fiebre y aparición de otorrea a las 24 horas de estar recibiendo amoxicilina-clavulánico v.o. debido a una otitis media aguda derecha. Presenta buen estado general, las constantes son normales y en la exploración física destaca otorrea izquierda con mastoidismo. La TC craneal confirma una otomastoiditis bilateral con posible absceso subperióstico izquierdo. Se realiza una mastoidectomía izquierda y un drenaje del absceso subperióstico. En el cultivo del absceso subperióstico se aísla F. necrophorum.
Conclusión: Ante un lactante con mastoiditis aguda debemos tener en mente el F. necrophorum como posible agente etiológico, asociado con una peor evolución, una mayor necesidad de tratamiento quirúrgico y un mayor riesgo de complicaciones que otros gérmenes.
Síndrome de piel escaldada neonatal producido por estafilococo resistente a la meticilina
El síndrome de piel escaldada estafilocócica es una enfermedad cutánea ampollosa poco frecuente, causada por una toxina exfoliativa. La mayoría de los casos ocurren en menores de 5 años, con una mortalidad entre el 4 y el 11%. Los neonatos tienen una susceptibilidad aumentada, ya que a la incompetencia inmunológica se añade la inmadurez de la función renal, que limita el aclaramiento de las toxinas. Los casos debidos a estafilococo resistente a la meticilina son poco frecuentes en esta población, y un diagnóstico y tratamiento precoz son fundamentales para disminuir la morbimortalidad. Presentamos el caso de un neonato de 5 días de vida con un síndrome de piel escaldada estafilocócica, producido por un estafilococo resistente a la meticilina, que presentó buena evolución con el tratamiento.
Mastocitosis cutánea: tres manifestaciones clínicas diferentes
Reacción adversa cutánea asociada al empleo de ketamina intravenosa en urgencias pediátricas
Eritema periorbitario en «ojos de mapache»: clave diagnóstica de lupus neonatal
El lupus eritematoso neonatal es una dermatosis mediada por anticuerpos que se adquiere por vía transplacentaria. Puede afec-tar a la piel o al corazón, y en el 10% de los casos afecta a ambos órganos. Las lesiones cutáneas remiten espontáneamente, mien-tras que las cardiacas persisten y pueden llegar a ser mortales (10% de los casos). El eritema periocular en «ojos de mapache» es una forma de presentación característica cuando existe afectación cutánea. Exponemos el caso de un varón de 2 meses de edad con lesiones muy representativas de esta entidad, a fin de facilitar su reconocimiento y que su diagnóstico no pase inadvertido. Gracias a la sospecha clínica, se podrá orientar la anamnesis tanto en la madre como en el lactante y se realizarán los estudios complementarios pertinentes de autoinmunidad y electrocardiografía, que confirmarán el diagnóstico y descartarán una posible afectación cardiaca.
Leishmaniasis cutánea y visceral en una lactante sana
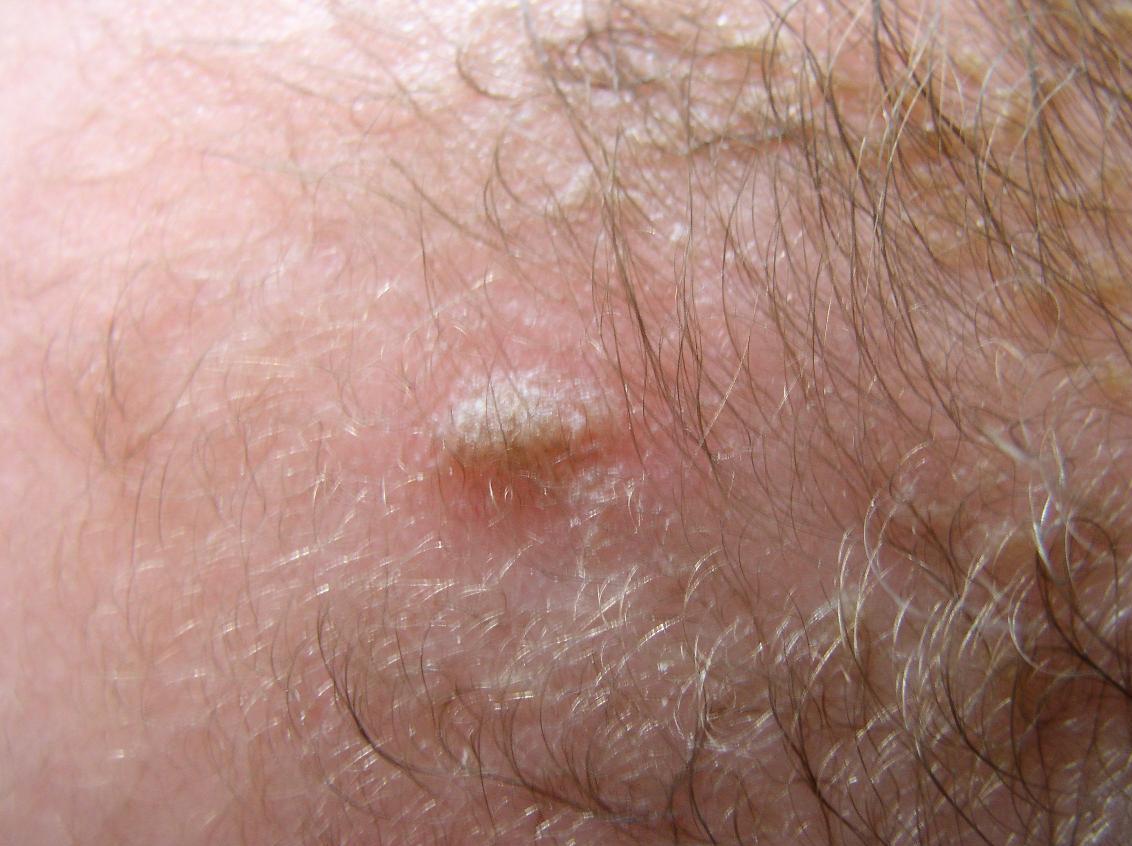 Presentamos el caso de una lactante sana, de 11 meses de edad, con una forma visceral de leishmaniasis, diagnosticada a raíz de una lesión cutánea que había pasado desapercibida. Acudió a nuestra consulta por la presencia de fiebre de 4 días de evolución, con decaimiento y rechazo parcial de la alimentación, sin otra sintomatología. En la exploración física presentaba palidez cutaneomucosa, hepatoesplenomegalia y una lesión papular eccematosa de 6-7 mm de diámetro en el cuero cabelludo, que los padres estaban tratando como dermatitis seborreica desde hacía 4-5 meses (figura 1). El hemograma mostró la presencia de leucopenia con neutropenia, anemia y trombopenia, sin observarse formas blásticas. La proteína C reactiva se encontraba elevada, con un valor de 186 mg/L, y el resto de la bioquímica era normal. Los resultados de la serología para el virus de Epstein-Barr, citomegalovirus y parvovirus B19 fueron negativos, y ante la sospecha clínica de leishmaniasis visceral se solicitó un frotis periférico para Leishmania. En sangre periférica no se observaban formas compatibles con el parásito, por lo que se decidió biopsiar la lesión inespecífica del cuero cabelludo y realizar un aspirado de médula ósea. Se inició tratamiento antibiótico de amplio espectro y con anfotericina B liposomal. La biopsia cutánea mostró abundantes formas de Leishmania en células mioepiteliales (figura 2), lo que confirmó el diagnóstico de leishmaniasis visceral y, probablemente, la lesión cutánea era el punto de inoculación. Se revisó la muestra de sangre periférica y se halló alguna forma aislada compatible con Leishmania; el aspirado medular no mostraba de forma clara la presencia de parásitos. Se completó el tratamiento con anfotericina B liposomal, 4 mg/kg/día en 5 dosis, y la sexta dosis administrada al décimo día. La evolución clínica y analítica de la paciente fue favorable. Durante el seguimiento de 18 meses la paciente se ha mantenido asintomática sin presentar ninguna recaída.
 Los mecanismos de inmunidad celular determinan la resistencia o susceptibilidad a la infección por Leishmania. La activación de las células T helper (Th) desempeña un papel importante en la respuesta inmunitaria frente al parásito, tal como se ha observado en el modelo murino de infección con L. major, L. braziliensis y L. infantum. Se han establecido 2 tipos de respuesta según se expresen las subpoblaciones Th1 o Th2. La resistencia a la infección está mediada por la expansión de los linfocitos Th1 que producen interferón gamma (IFN-γ) e interleucina 12 (IL-12); estos mediadores activan la destrucción de los macrófagos parasitados y, por tanto, de las Leishmania, lo que provoca la curación de la lesión. Por el contrario, la susceptibilidad a la infección se relaciona con la expansión de las células Th2 productoras de citocinas que inhiben la respuesta celular (IL-4, IL-5, IL-10)1,3. Los pacientes con leishmaniasis cutánea difusa o leishmaniasis visceral activa muestran una mínima o nula respuesta inmunitaria celular específica contra Leishmania, aunque estas respuestas se recuperan tras un tratamiento adecuado.
Implicación diagnóstica del nevus anémico en la neurofibromatosis


Liquen escleroso en niños: el gran simulador
El liquen escleroso es un trastorno mucocutáneo que afecta típicamente a mujeres en la etapa posmenopáusica. Aunque es una entidad poco conocida por los pediatras, hasta un 7-15% de los casos se dan en niñas prepuberales. Presentamos 3 casos de niñas diagnosticadas de liquen escleroso. En todos los casos, el diagnóstico inicial fue erróneo; de ahí la importancia de conocer este cuadro.
Leishmaniasis cutánea como diagnóstico diferencial de un impétigo de evolución tórpida: a propósito de un caso
La leishmaniasis cutánea es una enfermedad zoonótica causada por parásitos del género Leishmania. Es una enfermedad poco frecuente en nuestro medio, que comienza a adquirir relevancia debido a los fenómenos migratorios. El diagnóstico de sospecha de esta patología es clínico y el diferencial muy amplio, por lo que habitualmente precisa la realización de una biopsia cutánea y un diagnóstico anatomopatológico. El tratamiento de elección en las formas no complicadas suele ser local, y las infiltraciones de antimoniales pentavalentes intralesionales son una buena opción terapéutica. Presentamos el caso de un paciente de 12 años de edad que fue diagnosticado tras varios tratamientos erróneos.
Lupus eritematoso neonatal cutáneo. Importancia de la sospecha diagnóstica
Sr. Director:
El lupus eritematoso neonatal (LEN) es una enfermedad infrecuente del recién nacido relacionada con el paso transplacentario de anticuerpos1. Alrededor del 50% de los pacientes presenta alteraciones cutáneas2.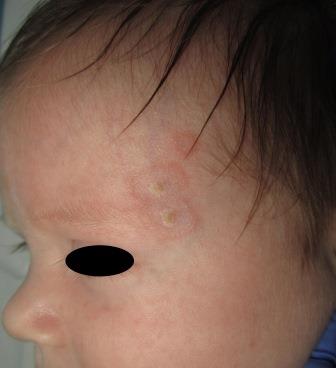 Figura 1. Lesiones anulares eritematoso-violáceas con descamación untuosa en la región frontal izquierdaSe describe el caso de un recién nacido a término, varón, de 2 meses de edad, con lesiones eritematoso-violáceas anulares con descamación untuosa, localizadas en las sienes y el occipucio (figura 1), desde el primer mes de vida. La madre padecía una tiroiditis de Hashimoto y negaba haber tenido abortos previos; en su estudio se detectaron anticuerpos positivos sin clínica asociada. En la analítica destacaban anticuerpos anti-Ro y anti-La positivos a títulos elevados, sin alteraciones en el hemograma ni en las enzimas hepáticas. La auscultación cardiopulmonar y el ecocardiograma fueron normales. En este caso se diagnosticó un LEN con afectación cutánea y se instauró tratamiento con un corticoide tópico y fotoprotección, con resolución del proceso.
El LEN afecta a 1/12.000-20.000 recién nacidos vivos1. Se atribuye al paso transplacentario de anticuerpos anti-Ro y, con menor frecuencia, anti-La o U1-RNP2; además, intervienen factores ambientales y genéticos3, como el HLADR3/DR2 y el HLA-Cw3.
El 50% de los afectados presenta manifestaciones cutáneas, generalmente con lesiones eritematosas anulares descamativas1,4. Otras formas son el eritema periocular y la dermatitis seborreica-like. Estas alteraciones se resuelven espontáneamente en 15-17 semanas4. La afectación cardiaca ocurre en el 50% de los casos, marca el pronóstico y suele corresponder a un bloqueo cardiaco completo2. Otras alteraciones asociadas son las hepáticas, generalmente en forma de colestasis reversible, y las citopenias2. Por ello, en neonatos con sospecha de LEN se debe realizar un examen físico y cardiológico, un obtener hemograma y una determinación de enzimas hepáticas y anticuerpos5,6. Es conveniente efectuar un seguimiento bioquímico y hematológico hasta la negativización de los anticuerpos maternos.
Las lesiones cutáneas tienden a resolverse espontáneamente cuando se produce el aclaramiento de anticuerpos maternos. El tratamiento dermatológico se basa en la fotoprotección, aunque pueden usarse corticoides tópicos de baja potencia durante periodos cortos1,5. Los corticoides orales están indicados si existe una afectación cardiaca, hepática o hematológica. Además, en el 50% de los pacientes con afectación cardíaca es necesario implantar un marcapasos2.
Se destaca la importancia de establecer un diagnóstico precoz y realizar un seguimiento de la madre en embarazos sucesivos. En muchos casos los autoanticuerpos se detectan en las madres por primera vez7, y la mayoría de ellas se encuentran asintomáticas o presentan síntomas aislados de enfermedades del tejido conectivo1,7. El riesgo de desarrollo de una enfermedad autoinmune de estas pacientes es de un 73% a los 5 años1. Asimismo, el niño tiene más posibilidades de desarrollar una enfermedad autoinmune en su vida adulta2.
Bibliografía
- Aguilera Peiró P, Vicente Villa A, González Enseñat MA, Ros Viladoms J, Antón López J, Velasco Sánchez D. The clinical spectrum of cutaneous neonatal lupus erythematosus. An Pediatr (Barc). 2009; 70: 287-292.
- Requena C, Pardo J, Febrer I. Lupus eritematoso infantil. Actas Dermosifilogr. 2004; 95: 203-212.
- Chang C. Neonatal autoimmune diseases. Lupus. 2012; 21: 1.487-1-491.
- Inzinger M, Salmhofer W, Binder B. Neonatal lupus erythematosus and its clinical variability. J Dtsch Dermatol Ges. 2012; 10: 407-411.
- Hon KL, Leung AK. Neonatal lupus erythematosus. Autoimmune Dis. 2012 [doi: 10.1155/2012/301274].
- Jaka A, Zubizarreta J, Ormaechea N, Tuneu A. Cutaneous neonatal lupus erythematosus. Indian J Dermatol Venereol Leprol. 2012; 78: 775.
- Izmirly PM, Llanos C, Lee LA, Askanase A, Kim MY, Buyon JP. Cutaneous manifestations of neonatal lupus and risk of subsequent congenital heart block. Arthritis Rheum. 2010; 62: 1.153-1.157.
Candidiasis cutánea congénita, ¿una entidad poco frecuente o infradiagnosticada?
La candidiasis cutánea congénita es una infección poco frecuente, producida por Candida spp., que se desarrolla en la primera semana de vida. Su curso es habitualmente benigno y autolimitado, aunque existen casos graves de infección diseminada.
Se presentan 2 casos de recién nacidos con eritema generalizado y rápida evolución a exantema papulopustular. En los cultivos de las lesiones se aisló Candida albicans. Ambos recibieron tratamiento tópico y presentaron una evolución favorable y sin complicaciones.
Se revisan los factores de riesgo, la fisiopatología, las formas de presentación y la evolución de la candidiasis cutánea congénita.
Neonatos con necrosis cutánea por extravasación de gluconato cálcico
Las lesiones cutáneas por extravasación se producen por la salida o introducción directa de fármacos o líquidos al tejido celular subcutáneo en el transcurso de un tratamiento intravenoso. Los fármacos que con mayor frecuencia producen daño por extravasación son las soluciones hiperosmolares, los agentes vasopresores y los quimioterápicos. El gluconato cálcico es un ácido débil que se comporta como una solución hipertónica. Los neonatos, los ancianos y los pacientes ingresados en unidades de cuidados intensivos son la población que presenta este tipo de complicación con mayor frecuencia y gravedad, debido a su mala perfusión y delgadez de la piel y a la incapacidad para localizar el dolor. Los casos descritos en la bibliografía de necrosis cutánea por gluconato cálcico en neonatos son excepcionales. No hay una única forma de tratamiento de este tipo de patología. Se han empleado pautas conservadoras o tratamientos agresivos, con escisión amplia de los tejidos y cierre mediante injerto. Presentamos los casos de 2 recién nacidos con necrosis cutánea secundaria a la extravasación de gluconato cálcico, sin infección asociada, que evolucionaron favorablemente con tratamiento conservador, consistente en el empleo de apósitos de colágeno de origen porcino. Según nuestra experiencia, ésta podría ser una alternativa terapéutica útil en pacientes con esta infrecuente patología.
Liquen estriado tras la vacuna frente a la varicela y la triple vírica
El liquen estriado es una dermatosis poco frecuente, benigna y autolimitada. Clínicamente, se caracteriza por la aparición de pápulas liquenoides distribuidas en bandas, que siguen principalmente las líneas de Blaschko. Su etiología es todavía desconocida. Se han descrito casos tras infecciones víricas, lesiones cutáneas, quemaduras solares, dermatitis irritativa de contacto e inmunizaciones. Describimos el caso de una niña de 15 meses de edad que presentó un liquen estriado en el brazo tras la administración de la vacuna de la varicela y la triple vírica. Tenía el antecedente personal de dermatitis atópica. Se resolvió sin tratamiento en 3 meses y sin dejar lesiones residuales.
Exantema de larga evolución en un lactante
La histiocitosis de células de Langerhans consiste en una proliferación de células dendríticas de causa desconocida. Se subdivide en formas localizadas o sistémicas.
Lesiones en el escroto de un niño de 2 años
El xantogranuloma juvenil (XGJ) es una entidad tumoral benigna de células histiocíticas que se presenta con más frecuencia en la infancia y habitualmente con afectación cutánea aislada. Es la forma más común de histiocitosis de células de tipo no Langerhans. La etiología del XGJ es desconocida. Clínicamente, las lesiones cutáneas son pápulas o nódulos de coloración rojo-amarillenta generalmente asintomáticas. Pueden ser únicas o múltiples y, aunque suelen aparecer en la cabeza y el cuello, pueden tener cualquier otra localización. La afección ocular es la forma más frecuente de localización extracutánea. En ausencia de intervención terapéutica, las lesiones cutáneas y extracutáneas suelen remitir de forma espontánea en 3-6 años.
Edema hemorrágico del lactante
El edema agudo hemorrágico de la infancia (EAHI) es una vasculitis leucocitoclástica cutánea de características benignas, que afecta a lactantes menores de 2 años. Tiene numerosas similitudes con la púrpura de Henoch-Schönlein (PHS). Sin embargo, diversos datos indican que se trata de entidades clínicas diferentes.
Mostramos un caso de EAHI, junto con una breve revisión de sus características clínicas, histológicas e inmunológicas, considerando a su vez los datos que lo diferencian de la PHS.
Papillon-Lefèvre syndrome: a case report and review of the literature
Describimos el caso clínico de un niño de 9 años y medio afecto de periodontitis e hiperqueratosis desde los 5 años de edad. Queremos destacar la afectación generalizada de toda la dentición, las alteraciones inmunológicas encontradas y la discreta afectación dermatológica, siendo el cuadro estomatológico el que identifica en su mayor parte la enfermedad. El tratamiento precoz con acitretino puede mejorar tanto la evolución de las lesiones dérmicas como de la periodontitis.
Manifestaciones dermatológicas de la infección por «Mycoplasma pneumoniae»
Mycoplasma pneumoniae es una de las causas más importantes de neumonía adquirida en la comunidad, aunque también se han descrito casos de manifestaciones extrapulmonares (bien asociadas a neumonía o como localizaciones independientes de ella) en que las lesiones dermatológicas ocupan una de focalizaciones predominantes. A continuación presentamos diversos cuadros clínicos donde se muestran algunos de los múltiples aspectos que pueden presentar dichas alteraciones dermatológicas, y que consisten en síndrome de Kawasaki, lesiones purpúricas, eritema nodoso, exantema maculopapuloso y exantema vesiculoso. Todos ellos fueron diagnosticados de infección por Mycoplasma, mediante serología con títulos de anticuerpos por fijación de complemento iguales o superiores a 1/80 y/o aumento de 4 veces el título de los mismos en dos muestras tomadas en paralelo, con al menos cuatro semanas de intervalo entre muestra y muestra.
Larva «migrans» cutánea. A propósito de un caso
La larva migrans cutánea es una dermatosis infecciosa causada por las larvas de un gusano nematodo que produce una erupción cutánea serpiginosa. El Ancyclostoma braziliense es el nematodo que más a menudo lo produce. El diagnóstico de esta dermatosis es fundamentalmente clínico.
Es una enfermedad endémica de países tropicales, pero cada vez se observa más en nuestro medio, debido al incremento de los viajes turísticos a estos países y a la inmigración.
A continuación, presentamos el caso de un niño con una lesión serpiginosa en tobillo tras un viaje a un país endémico.
Edema agudo hemorrágico infantil: experiencia con cinco casos
El edema agudo hemorrágico infantil (EAHI) es una vasculitis leucocitoclástica caracterizada por el desarrollo agudo de lesiones purpúricas en medallón sobre áreas de edema en la cara, los pabellones auriculares y las extremidades. Habitualmente, afecta a niños menores de 2 años y cursa con febrícula y buen estado general, siendo excepcional la afectación sistémica.
Esta entidad no ha sido reconocida en todo el mundo, y hay ciertas controversias sobre si se trata de una variante de la púrpura de Henoch-Schönlein o tiene un origen diferente.
Presentamos 5 casos diagnosticados de EAHI en nuestro centro en el periodo comprendido entre marzo de 2004 y marzo de 2005, así como una revisión de la bibliografía disponible al respecto.
Lesiones cutáneas y debilidad muscular en una niña de 11 años de edad
La dermatomiositis es una miopatía inflamatoria idiopática con unos hallazgos cutáneos característicos. En 1975, Bohan y Peter establecen por primera vez una serie de criterios clínicos para ayudar al diagnóstico y clasificación de la dermatomiositis y la polimiositis. Cuatro de los 5 criterios guardan relación con la afección muscular: la debilidad muscular proximal y simétrica de cintura escapular y pelviana, la elevación de enzimas musculares séricas, los cambios electromiográficos y la biopsia muscular compatible. El quinto criterio es compatible con lesiones cutáneas características. La patogenia de esta enfermedad está poco clara. La dermatomiositis es una enfermedad sistémica que frecuentemente afecta al esófago y los pulmones, siendo menos común la afectación cardiaca. La calcinosis es una complicación que se observa especialmente en niños y adolescentes. La terapia dirigida a la inflamación muscular incluye el uso de corticoterapia sistémica, acompañada o no por otros agentes inmunosupresores. La clínica cutánea se puede tratar con la prohibición de exposición solar, corticoides tópicos, antipalúdicos, metrotexato, micofenolato de mofetil y/o inmunoglobulinas intravenosas.
Lesiones faciales acneiformes en niña de 5 años
La esclerosis tuberosa es una enfermedad neurocutánea de herencia autosómica dominante y expresividad variable que afecta a la diferenciación y proliferación celular con la formación de hamartomas en distintos órganos. A pesar de que se han identificado dos genes, TSC1 y TSC2, situados en los cromosomas 9:9q34 y 16:16p13, respectivamente, el diagnóstico de la enfermedad es clínico ya que los tests genéticos tienen un porcentaje elevado de falsos negativos (15%). Las manifestaciones clínicas varían enormemente, incluso entre familiares. La presencia de lesiones cutáneas características es de gran utilidad para orientar el diagnóstico. El enfoque debe ser multidisciplinario ya que puede existir afectación renal, pulmonar, cardiaca o del sistema nervioso central con importante morbilidad. Es importante prestar atención a dichas complicaciones sistémicas para minimizar las secuelas de la esclerosis tuberosa.
Liquen plano lineal: a propósito de un caso
El liquen plano es una enfermedad de la piel y mucosas poco frecuente en niños. La variante más comúnmente observada es la clásica, pero en niños puede presentar características clínicas específicas, como la variante lineal, anular, bullosa e hipertrófica. La afectación mucosa y de las uñas no está normalmente asociada con liquen plano en niños. El pronóstico es bueno y se cura en 2-6 meses, pero hay casos que desarrollan formas crónicas y permanecen durante años. Los antihistamínicos orales y tópicos son normalmente efectivos. Para casos extensos y resistentes, se han utilizado la dapsona y los corticoides por vía oral. La terapia con psoralenos más radiación ultravioleta de longitud de onda A (PUVA) no está indicada en niños, pero la fototerapia con rayos ultravioleta B (UVB) ha sido probada como segura y eficiente. Se presenta el caso de una niña con liquen plano lineal.
Hemangiomatosis difusa neonatal
El hemangioma es el tumor benigno más frecuente de la infancia. La mayoría de las veces se manifiesta como un tumor solitario (o, a lo sumo, aparecen dos o tres lesiones), y remite de forma espontánea antes de los 10 años de vida. Cuando el número de hemangiomas es de cinco o más, el proceso de denomina hemangiomatosis cutánea múltiple. En estos casos pueden aparecer hemangiomas viscerales, sobre todo hepáticos; hablamos entonces de hemangiomatosis difusa neonatal, siendo necesario efectuar una monitorización estrecha para descartar posibles complicaciones.
Psoriasis en la infancia
La psoriasis es una enfermedad crónica inflamatoria de la piel que afecta a un 2-3% de la población general. Aproximadamente, en uno de cada tres pacientes comienza en la edad infantil, y supone el 4% de todas las enfermedades de la piel del niño. La cara y las zonas de los pliegues se ven afectadas con frecuencia, y además son áreas especialmente sensibles a los efectos adversos de los corticoides tópicos. Los inhibidores de la calcineurina tópicos suponen una opción eficaz y segura en el tratamiento de la psoriasis invertida en niños.
Nevo lipomatoso cutáneo superficial
Se presenta el caso de un niño afectado por un nevo lipomatoso cutáneo superficial localizado en el muslo. Se describen los aspectos epidemiológicos, anatomopatológicos y clínicos de esta entidad y se revisan los casos pediátricos publicados en la bibliografía científica de nuestro país.
Mastocitosis cutánea
Definimos mastocitosis como un conjunto de trastornos clínicos, producidos todos ellos por una proliferación de mastocitos y una acumulación en varios órganos, entre los cuales el más común es la piel. La mastocitosis cutánea fue descrita por primera vez por Nettleship y Tay, en 1869, quienes asumieron que la acumulación de mastocitos quedaba limitada únicamente a la piel. Y no es hasta 1949 cuando Ellis describió por primera vez una forma sistémica de mastocitosis. Aproximadamente, un 80% de los pacientes con mastocitosis presenta sólo una afectación cutánea, mientras que el 20% restante tiene una mastocitosis sistémica, y en más de la mitad de éstos aparecen también lesiones cutáneas. El diagnóstico se basa fundamentalmente en los hallazgos clínicos e histológicos. En general, el pronóstico en la edad pediátrica es bueno, con tendencia a la resolución espontánea antes de la pubertad. Aun así, un 15-30% de los niños en quienes la enfermedad persiste durante la edad adulta desarrollará una afectación sistémica.
Neurofibromatosis tipo 1 asociada a xantogranuloma juvenil sin evidencia de complicación hematológica
Presentamos el caso de un lactante con numerosas manchas de color café con leche asociadas a múltiples lesiones cutáneas (pápulas y nódulos), amarillentas y asintomáticas. El hallazgo de xantogranuloma juvenil (XGJ) en niños con múltiples manchas de color café con leche puede considerarse un excelente marcador de la neurofibromatosis tipo 1 (NF1) en los primeros años de vida cuando puede faltar cualquier otro signo diagnóstico de esta enfermedad. Existe una asociación entre NF1 y XGJ y se han descrito casos de triple concurrencia NF1, XGJ y leucemia mielomonocítica juvenil (LMMJ). El riesgo de desarrollar LMMJ en pacientes con comorbilidad NF1/XGJ sigue siendo objeto de controversia, pero la existencia de XGJ en un niño pequeño con NF1 debe alertar acerca del posible desarrollo de hemopatías malignas.
Hemiatrofia facial progresiva. Síndrome de Parry-Romberg
Presentamos un caso de síndrome de Parry-Romberg en una niña de 11 años con una hemiatrofia facial de la región izquierda, sin otra sintomatología asociada.
Se trata de una entidad poco frecuente y de origen desconocido que se caracteriza por una lenta y progresiva atrofia, generalmente unilateral, de las estructuras del territorio del nervio trigémino. Esta atrofia conduce a una asimetría facial que puede acompañarse de otras alteraciones neurológicas, oculares o cutáneas. Es más frecuente en mujeres y el diagnóstico se basa en unas manifestaciones clínicas características. El diagnóstico diferencial se debe llevar a cabo fundamentalmente con la esclerodermia lineal frontoparietal o en coup de sabre, pero en ocasiones puede llegar a ser imposible, dada la coexistencia de ambas, e incluso llevar a plantearse el hecho de que este síndrome sea una variante grave de esclerodermia lineal y que ambos procesos formen parte del mismo espectro clínico. No hay un tratamiento específico, salvo la cirugía plástica con la finalidad de mejorar el aspecto físico.
Hipertricosis nevoide
La hipertricosis nevoide es un tipo poco frecuente de mosaicismo cutáneo que consiste en la aparición a edades tempranas de pelo terminal en una o varias áreas localizadas de piel sana. No suele asociarse a otras alteraciones cutáneas o sistémicas, aunque cuando se localiza en la zona lumbar paramedial es necesario realizar un cribado de alteraciones en la médula espinal.
Exantema fijo medicamentoso
El exantema fijo medicamentoso (EFM) es un patrón de reacción cutaneomucosa, caracterizado por la aparición de una o varias máculas eritematoso-violáceas circunscritas, que evolucionan a lesiones hiperpigmentadas. En casi el 100% de los casos descritos el EFM está desencadenado por fármacos, y un gran número de medicamentos se han relacionado con su etiología. Típicamente, las lesiones reaparecen en la misma localización al administrar el fármaco responsable. Presentamos el caso de un niño con un cuadro de EFM provocado por la administración de ibuprofeno oral.
Eccema herpético en un paciente atópico
El eccema herpético es la diseminación cutánea del virus herpes simple en pacientes portadores de enfermedades crónicas de la piel, principalmente dermatitis atópica, o que presentan una lesión de la barrera epidérmica. Es un proceso más o menos grave que puede tener complicaciones, responde bien al tratamiento y requiere un diagnóstico precoz.
Importancia de la mancha mongólica: síndromes asociados y diagnóstico diferencial
Sr. Director:
La mancha mongólica (MM), también llamada melanocitosis dérmica congénita, suele aparecer en el nacimiento o durante las primeras semanas de vida. Aumenta en los 2 primeros años y después desaparece de modo gradual. A los 10 años la mayoría de estas manchas han remitido; si la mancha se mantiene en la edad adulta, se denomina MM persistente (3-4% de los orientales). Su frecuencia, similar en ambos sexos, varía entre los distintos grupos raciales. El término «mancha mongólica» se debe a su frecuencia elevada en las razas orientales, sobre todo en los mongoles, en quienes aparece en el 90% de los recién nacidos. Se observa en el 80% de los individuos de raza negra, en el 40% de los latinos y en menos del 10% de los caucasianos y judíos1-3.
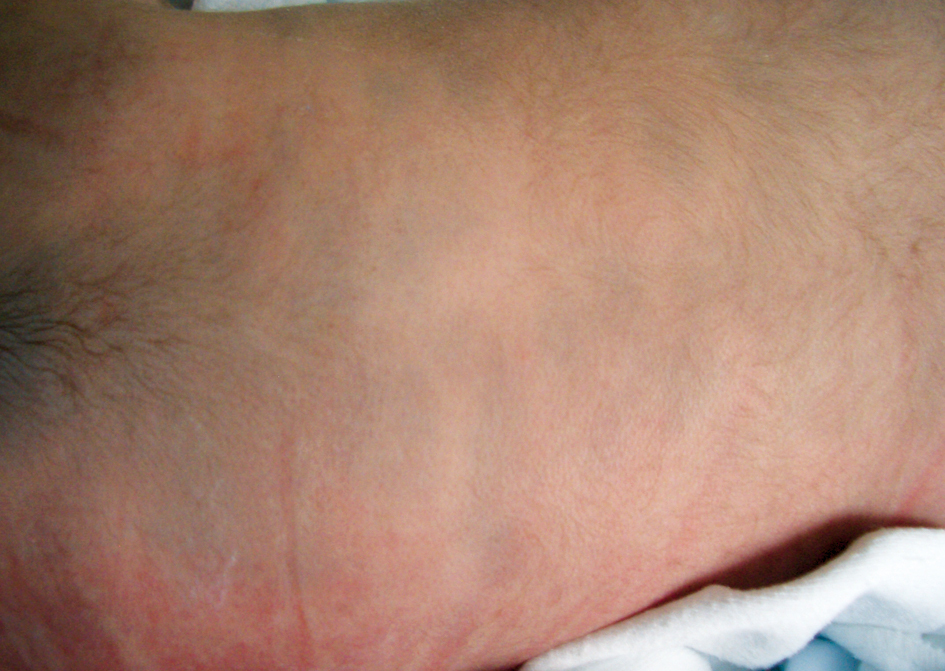
La localización clásica es la región lumbosacra y las nalgas. Se conoce como MM aberrante cuando se presenta en áreas atípicas, como la espalda, los hombros, el cuero cabelludo y las extremidades (figuras 1 y 2). Ésta es más probable que persista en la edad adulta. La forma extensa o generalizada no es excepcional, ya que aparece en más del 3% de los niños asiáticos, indios americanos y negros3-5.
Clínicamente, se presenta como una o varias máculas de morfología angulada, redonda u ovalada. El tamaño varía entre 1 y 20 cm y los bordes están mal definidos (las más grandes están mejor delimitadas). Tienen una coloración homogénea azul grisácea (figura 1) que no se acentúa en la exploración con lámpara de Wood. En personas de piel oscura adopta un tono verdoso (figura 2). La MM sobreimpuesta es una variante con zonas más oscuras en su seno3,6.
El estudio histológico muestra melanocitos dendríticos fusiformes dispersos entre los haces de colágeno de los tercios inferiores de la dermis. Esta melanocitosis dérmica se debe a que no se ha completado el proceso de migración de los melanocitos desde la cresta neural a la unión dermoepidérmica. Normalmente no hay melanocitos dérmicos desde la semana 20 de gestación. Las diferencias raciales podrían indicar la existencia de factores genéticos implicados en este proceso. La coloración azulada de las lesiones se debe al fenómeno de Tyndall: la pigmentación dérmica se ve azul, por la menor reflectancia de la región con longitudes de onda mayores en comparación con la zona que la rodea2,3.
No se han descrito casos de malignización de las MM. Dado que las máculas desaparecen con el paso de los años, no suelen necesitar tratamiento. En las lesiones persistentes se puede emplear maquillaje o laserterapia (con una mejor respuesta en MM aberrantes de pacientes de menos de 20 años)7.
La mayoría de las MM no tienen significación patológica. En ocasiones la presencia de formas aberrantes, extensas o múltiples puede facilitar el diagnóstico y posterior tratamiento precoz de ciertas enfermedades8:
1. Facomatosis pigmentovascular. Consiste en la combinación de una malformación vascular (casi siempre una mancha en vino de Oporto) con un lesión hiperpigmentada cutánea congénita (nevo epidérmico, nevo spilus o melanocitosis dérmica). Puede existir un nevo anémico. Se han clasificado en cinco tipos, que a su vez se han subdividido en a o b, en función de la ausencia o presencia de manifestaciones extracutáneas (como los síndromes de Sturge-Weber y de Klippel-Trenaunay). Aparece una MM en: a) facomatosis pigmentovascular tipo II (la más frecuente) asociada a una malformación capilar tipo mancha en vino de Oporto; b) tipo IV combinada con una mancha en vino de Oporto y un nevo spilus, y c) tipo V (facomatosis cesiomarmorata), que coexiste con cutis marmorata telangiectásica congénita4.
2. Gangliosidosis GM1, tipo 1 o infantil. Enfermedad debida a una deficiencia de la betagalactosidasa. En los primeros 6 meses de vida los pacientes presentan facies tosca, cuello corto, hipertrofia gingival, macroglosia, hipotonía, hipertricosis, retraso psicomotor y del desarrollo, convulsiones, hepatosplenomegalia, deformación de los cuerpos vertebrales, de la silla turca, anomalías de los huesos largos y de la pelvis, y manchas rojo cereza en la mácula. Los niños raramente sobreviven más de 3 años5,8.
3. Síndrome de Hurler. Mucopolisacaridosis tipo I, la más frecuente, producida por un déficit de alfa-L-iduronidasa. Comparte muchos rasgos con la gangliosidosis GM1 infantil. Alrededor de los 6 meses se observa opacidad corneal, visceromegalia, disostosis múltiple y rasgos faciales anormales. Provoca retraso mental, infecciones respiratorias y cardiopatía mortal alrededor de los 10 años de edad8.
4. Síndrome de Hunter. Mucopolisacaridosis tipo II, causada por un déficit de la enzima iduronato-2-sulfatasa y con un espectro de gravedad amplio. La forma grave cursa con síntomas similares al síndrome de Hurler9.
5. Labio leporino. Muchos niños japoneses con este defecto presentan una MM en la hendidura.
Se han descrito casos aislados en pacientes con enfermedad de Niemann-Pick, alfamanosidosis, síndrome de Sjögren-Larsson, hemangioma congénito, manchas café con leche (facomatosis pigmentopigmentaria), dedos supernumeraciones y melanosis leptomeníngea. Quizás algunas de estas asociaciones puedan ser casuales4,8.
El diagnóstico de la MM es fácil de establecer cuando la morfología clínica y la localización son típicas. En otras localizaciones podría confundirse con las siguientes entidades:
• Otras melanocitosis dérmicas, como el nevo azul (rara vez congénito y de localización muy variada), el nevo de Ota (sobre todo en la región periorbitaria, la sien, el área malar y la esclerótica ipsolateral), el nevo de Ito (regiones supraclavicular, escapular o deltoidea) y el hamartoma melanocítico dérmico (nalgas, manos y piernas)3.
• Otras neoplasias melanocíticas benignas, como la mancha café con leche, la melanosis de Becker y el nevo melanocítico congénito. El nevo melanocítico gigante, cuando afecta a la zona baja de la espalda y las nalgas, adopta un aspecto «en traje de baño». Difieren de la MM en el color y en los bordes bien definidos.
• Malformaciones vasculares, como las malformaciones glomovenosas o las manchas en vino de Oporto (se asocian a la MM en la facomatosis pigmentovascular) o los «precursores» de hemangiomas.
• Contusiones o hematomas. Éstos, si aparecen en lactantes de menos de 9 meses de edad y se sitúan en regiones típicamente protegidas, como las nalgas o la espalda, representan los signos físicos de maltrato infantil más frecuentes. Por tanto, una MM no diagnosticada o el desconocimiento de la variante aberrante, múltiple o sobreimpuesta podrían generar una sospecha errónea de maltrato. Cabe resaltar que el 40% de los neonatos de etnia gitana presentan MM (población con mayor incidencia de sufrir malos tratos según algunos estudios). Es curioso que el 12,5% de las madres atribuyan dichas manchas a un traumatismo durante el parto1. Por ello, es necesario anotar en la historia neonatal la presencia y la localización de las MM y proporcionar una correcta información a los padres10.
• Otras: argiria, ocronosis, eritema discrómico persistente (dermatosis cenicienta), hiperpigmentación postinflamatoria, hipermelanosis nevoide lineal y espiral, atrofodermia idiopática de Pasini y Pierini, y erupción fija medicamentosa.
En conclusión, la población española actual cuenta con más grupos raciales en que es frecuente la aparición de MM. Es importante conocer sus variantes (aberrante, persistente, múltiple, extensa o generalizada y sobreimpuesta), las enfermedades asociadas (facomatosis pigmentovascular, labio leporino y metabolopatías) y evitar su confusión con las lesiones de maltrato infantil.
Bibliografía
- Ikizoglu T, Ergör S, Asar GM, Yilmaz O. Frequency and characteristics of Mongolian spots among Turkish children in Aegean region. Turk J Pediatr. 2006; 48: 232-236.
- Avilés Izquierdo JA, Hernanz Hermosa JM, De la Cueva Dobao P. Mancha mongólica. Acta Pediatr Esp. 2004; 62: 60-61.
- Valdés F, Ginarte M, Toribio J. Melanocitosis dérmicas. Actas Dermosifiliogr. 2001; 92: 379-388.
- Torrelo A, Zambrano A, Happle R. Large aberrant Mongolian spots coexisting with cutis marmorata telangiectatica congenita (phacomatosis pigmentovascularis type V or phacomatosis cesiomarmorata). J Eur Acad Dermatol Venereol. 2006; 20: 308-310.
- Torrelo A, Solana LG, Mediero IG, Ruiz-Falco ML, García-Peñas JJ, Zambrano A. Mancha mongólica generalizada en un niño con gangliosidosis GM1 tipo 1. Actas Dermosifiliogr. 2000; 91: 31-33.
- Egemen A, Leung AK, Robson WL. Superimposed Mongolian spots. Pediatr Dermatol. 2008; 25: 233-235.
- Kagami S, Asahina A, Watanabe R, Mimura Y, Shirai A, Hattori N, et al. Laser treatment of 26 Japanese patients with Mongolian spots. Dermatol Surg. 2008; 34: 1.689-1.694.
- Ashrafi MR, Shabanian R, Mohammadi M, Kavusi S. Extensive Mongolian spots: a clinical sign merits special attention. Pediatr Neurol. 2006; 34: 143-145.
- Ochiai T, Suzuki Y, Kato T, Shichino H, Chin M, Mugishima H, et al. Natural history of extensive Mongolian spots in mucopolysaccharidosis type II (Hunter syndrome): a survey among 52 Japanese patients. J Eur Acad Dermatol Venereol. 2007; 21: 1.082-1.085.
- Al Jasser M, Al-Khenaizan S. Cutaneous mimickers of child abuse: a primer for pediatricians. Eur J Pediatr. 2008; 167: 1.221-1.230.
Edema hemorrágico agudo en un lactante
Niña de 20 meses de edad que había presentado la semana previa un cuadro catarral febril, en la que aparecieron placas edematosas, equimótico-purpúricas en las extremidades inferiores de forma simétrica, ni dolorosas a la palpación ni pruriginosas. No había lesiones en la cara y su estado general era bueno. Se realizó el diagnóstico de edema agudo hemorrágico del lactante (EAHL) por el aspecto clínico de las lesiones. Se le realizó un control evolutivo en el centro de salud, sin que requiriera tratamiento específico, y las lesiones desaparecieron completamente en el plazo de 2 semanas.
El edema agudo hemorrágico del lactante es una vasculitis leucocitoclástica de pequeños vasos, con unas manifestaciones cutáneas muy llamativas, por el aspecto, la rapidez y la brusquedad de aparición de las lesiones, a pesar de lo cual tiene una evolución benigna, puesto que no hay afectación del estado general. El diagnóstico debe ser clínico y no es preciso instaurar ningún tratamiento.
Erisipela facial
La erisipela es una infección aguda bacteriana que afecta a la dermis y, con menos extensión, al tejido celular subcutáneo y que característicamente implica al sistema linfático. Los pacientes presentan típicamente una placa eritematosa, caliente, dura y brillante, con unos márgenes de avance bien delimitados. La localización clásica es la cara y el agente causal el Streptococcus pyogenes, aunque está ocurriendo un cambio en la localización y etiología. El tratamiento de elección es la penicilina G, que es activa en el 80% de los casos y que se puede administrar de forma ambulatoria si el paciente no está febril o con signos de toxemia. Presentamos el caso de una niña de 4 años con antecedentes de dermatitis atópica que presentó un cuadro de erisipela facial que respondió favorablemente al tratamiento con cloxacilina.
Pezón supernumerario: ¿un marcador cutáneo de anomalías hematológicas, cardiovasculares y renales?
Sr. Director:
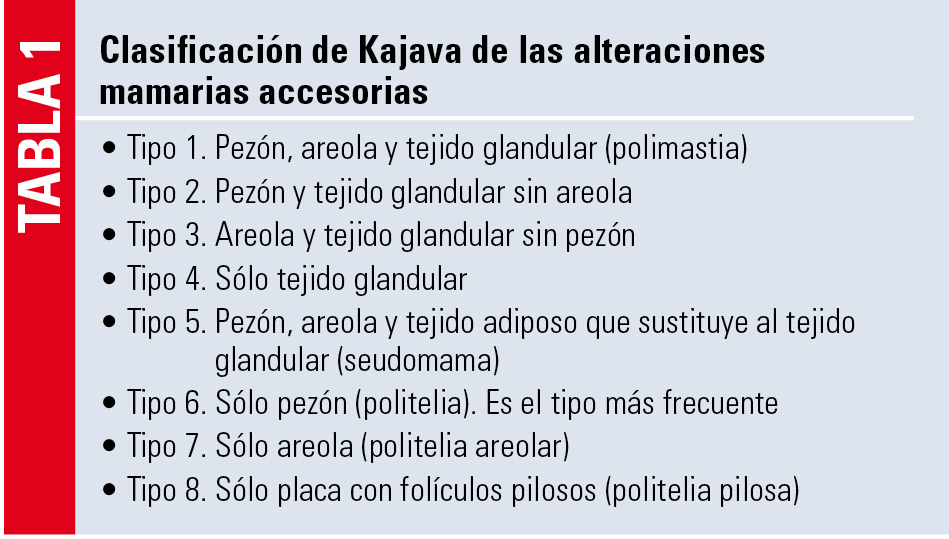 Los pezones supernumerarios (PS), también denominados pezones accesorios o politelia, son una anomalía congénita menor, relativamente común, y constituyen la patología mamaria accesoria más frecuente (tabla 1). Representan restos de las crestas mamarias embriológicas, engrosamientos ectodérmicos simétricos que se extienden desde la axila hasta la ingle. Para algunos autores, son un ejemplo de atavismo o aparición espontánea de características ancestrales en los miembros de una especie. Antiguamente se asociaban con la fertilidad, y en la época medieval se consideraron una marca del diablo1.
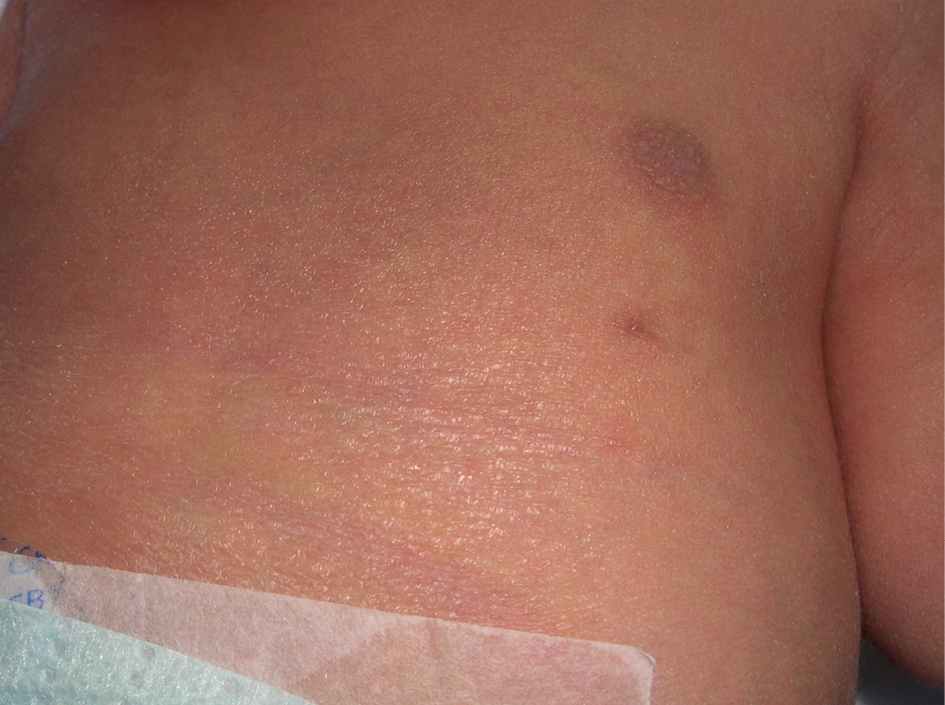
Según las series, su prevalencia varía desde el 0,22 hasta el 6%, son más frecuentes en los sujetos de raza negra, asiáticos, indígenas americanos, árabes y judíos que en los europeos de raza caucásica. No hay diferencias según el sexo, aunque se detecta un ligero predominio en los varones. Normalmente es una anomalía esporádica, aunque el 6-10% de los casos son familiares (herencia autosómica dominante con penetrancia incompleta o dominante ligada al cromosoma X). Los PS se localizan habitualmente en la región inframamaria, sobre todo la izquierda (figura 1). Pueden presentarse en la región supramamaria o en cualquier otra zona de las líneas mamarias embriológicas. En ocasiones se sitúan fuera de esas líneas, como la espalda, los hombros, la cara posterior de los muslos, la cara, el cuello o la vulva. Las lesiones suelen ser solitarias, pero hay casos múltiples (incluso 8) unilaterales o bilaterales. Clínicamente, se manifiestan como tumores pediculados pequeños, blandos y rosados o marrones. En el recién nacido las lesiones pueden ser muy tenues, en forma de máculas de 1-3 mm de tamaño y de color marrón claro2.
Generalmente, el diagnóstico se basa en la clínica y en su presencia desde el nacimiento. Pueden confirmarse mediante dermatoscopia, nuevas técnicas, como la microscopia confocal de reflexión, o el estudio histopatológico. Éste muestra el engrosamiento epidérmico, las estructuras pilosebáceas y el músculo liso, con o sin glándulas mamarias verdaderas. El diagnóstico diferencial se realiza con el nevo melanocítico, el neurofibroma, las cicatrices de amniocentesis y el pólipo anexial neonatal. Los PS son un proceso benigno, pero pueden desarrollar cualquier enfermedad que aparezca en las mamas normales, incluidos los tumores benignos y malignos. Normalmente no precisa tratamiento, pero en casos sintomáticos, o por motivos estéticos, pueden extirparse1,3.
Los PS se asocian a varios síndromes polimalformativos, como el síndrome de Simpson-Golabi-Behmel (trastorno de herencia recesiva ligada al cromosoma X caracterizado por sobrecrecimiento prenatal y posnatal, alteraciones craneofaciales, anomalías congénitas cardiacas, renales y/o esqueléticas y tumores embrionarios), varios subgrupos del síndrome de displasia ectodérmica, el síndrome 3-M, el síndrome de Killian/Teschler-Nicola y la disostosis espondilocostal. También se ha observado una coexistencia con el nevo de Becker o la lentiginosis unilateral parcial1.
Lo más importante de los PS es su posible relación con algunas enfermedades y, por tanto, su posible utilidad como marcador cutáneo. Aunque esta relación es controvertida4, recientemente han aparecido nuevos estudios que la apoyan5-7. Entre dichas enfermedades se incluyen las hematológicas (deficiencias de factores y leucemias agudas)5, las cardiovasculares6,8, el cáncer renal o genital9 y las malformaciones renales y de las vías urinarias7,10. Algunos autores explican esta última asociación por un desarrollo embriológico paralelo del sistema genitourinario y mamario. Mientras que algunos autores recomiendan realizar en todos los pacientes con PS7 un estudio renal, especialmente mediante ecografía, otros lo reservan para los casos familiares10 o los asociados a otras malformaciones3.
Bibliografía
- Antaya R, Schaffer JV. Anomalías del desarrollo. En: Bolognia JL, Jorizzo JL, Rapini RP, eds. Dermatología, 1.ª ed. Madrid: Elsevier España, S.A.; 2004; 915-931.
- Brown J, Schwartz RA. Supernumerary nipples: an overview. Cutis. 2003; 71: 344-346.
- Merlob P. Congenital malformations and developmental changes of the breast: a neonatological view. J Pediatr Endocrinol Metab. 2003; 16: 471-485.
- Grotto I, Browner-Elhanan K, Mimouni D, Varsano I, Cohen HA, Mimouni M. Occurrence of supernumerary nipples in children with kidney and urinary tract malformations. Pediatr Dermatol. 2001; 18: 291-294.
- Aslan D, Gürsel T, Kaya Z. Supernumerary nipples in children with hematologic disorders. Pediatr Hematol Oncol. 2004; 21: 461-463.
- Rajaratnam K, Kumar PD, Sahasranam KV. Supernumerary nipple as a cutaneous marker of mitral valve prolapse in Asian Indians. Am J Cardiol. 2000; 86: 695-697.
- Ferrara P, Giorgio V, Vitelli O, Gatto A, Romano V, Bufalo FD, et al. Polythelia: still a marker of urinary tract anomalies in children? Scand J Urol Nephrol. 2009; 43: 47-50.
- Urbani CE. Supernumerary nipple and cardiocutaneous associations. J Am Acad Dermatol. 2004; 50: e9.
- Urbani CE, Betti R. Aberrant mammary tissue and nephrourinary malignancy. Cancer Genet Cytogenet. 1996; 87: 88-89.
- Brown J, Schwartz RA. Supernumerary nipples and renal malformations: a family study. J Cutan Med Surg. 2004; 8: 170-172.
Buena respuesta al tratamiento con propranolol de un hemangioma «en Cyrano»
Recientemente se han publicado varias series de casos que reflejan la utilidad de propranolol en el tratamiento de los hemangiomas cutáneos infantiles.
Los hemangiomas pueden requerir tratamiento durante la fase proliferativa debido a localizaciones con riesgo vital, complicaciones locales o riesgos cosméticos o funcionales. El tratamiento de los hemangiomas en la punta nasal puede evitar deformidades permanentes.
Presentamos el caso de una niña de 9 meses de edad con un hemangioma «en Cyrano» y otro de gran tamaño en el tórax, con muy buena respuesta clínica al tratamiento, y con ausencia de efectos secundarios.
Importancia del hoyuelo sacro: marcador cutáneo de disrafismo espinal cerrado
Sr. Director:
El término «disrafismo espinal» (DE) se refiere a las anomalías congénitas caracterizadas por un cierre incompleto de las estructuras dorsales de la línea media (elementos neurales, óseos o mesenquimales)1. Engloba desde malformaciones con el tejido neural expuesto (DE abierto) hasta otras más sutiles o imperceptibles cubiertas por piel (DE cerrado [DEC] u «oculto»). Debido a que la piel y el sistema nervioso comparten un origen ectodérmico, son habituales las anomalías combinadas de ambos tejidos2.
 Ya que es habitual la ausencia de expresión clínica neurológica durante el periodo neonatal, muchas veces sólo se sospecha un DEC por la presencia de lesiones cutáneas paraespinales. Reconocer estos marcadores posibilita la detección precoz y, en algunos casos, una intervención neuroquirúrgica que evite el desarrollo de complicaciones y secuelas neurológicas3. Un 43-95% de los pacientes con DEC, en comparación con el 3% del total de neonatos (excluyendo los hoyuelos simples), presentan un marcador cutáneo. Aunque se han realizado pocos estudios prospectivos, se estima que el 3-8% de los pacientes con estigmas cutáneos tienen un DEC. Las lesiones cutáneas que alertan sobre un posible DEC suelen localizarse sobre o cerca de la línea media en la región lumbosacra4. No todas ellas tienen el mismo riesgo (tabla 1)5-7. La combinación de varios marcadores cutáneos y la asociación a malformaciones urogenitales o anorrectales incrementan la posibilidad de tener una DEC8-10.
Los hoyuelos lumbosacros se pueden dividir en dos grandes grupos:

• Hoyuelos simples, coccígeos o sacros de reducido tamaño, que consisten en depresiones pequeñas (menores de 5 mm de diámetro), localizadas en el pliegue interglúteo y a menos de 2,5 cm del borde superior del ano (figura 1). Son los más frecuentes, aparecen en el 4,3% de los niños sanos. Aunque algunos autores los incluyen dentro de los marcadores de riesgo bajo de DE, la mayoría los considera una variante de la normalidad.
• Hoyuelos atípicos o sacros grandes. Son hoyuelos de más de 0,5 cm de profundidad (no se aprecia el fondo) o de tamaño, localizados encima del pliegue interglúteo o a 2,5 cm o más del borde superior anal. Suelen acompañarse de otros marcadores cutáneos (figura 2). Se considera un estigma cutáneo de riesgo alto o intermedio de DE. Los hoyuelos más profundos pueden ser senos dérmicos que se comunican con el conducto raquídeo; por ello, durante la exploración no se debe introducir una sonda en su interior8,10-13.

• Los hoyuelos lumbosacros se deben evaluar mediante una exploración física exhaustiva y una anamnesis completa, especialmente en los niños mayores. Debe preguntarse por los antecedentes familiares de DE y los antecedentes personales de meningitis, infecciones urinarias de repetición, incontinencia urinaria o fecal, debilidad o dolor en los miembros inferiores, dolor de espalda y alteraciones en la marcha. Se deben descartar otras malformaciones congénitas, deformidades del pie y escoliosis. Hay que explorar la región anogenital y las extremidades (cambios tróficos, fuerza, sensibilidad, simetría, tono y reflejos osteotendinosos). Deben palparse las vértebras para localizar defectos o anomalías. Es necesario examinar cuidadosamente el pliegue interglúteo para detectar pequeños acrocordones o senos; éste debe ser recto y los glúteos simétricos. Un pliegue desviado sugiere una masa subyacente, como un lipoma o un meningocele6,7,11.

En los hoyuelos atípicos o cualquier hoyuelo asociado a otro marcador cutáneo, o en un paciente con alteraciones neurológicas, genitourinarias, rectales u ortopédicas, está indicado realizar una evaluación radiológica para descartar un DEC (figura 3)7,8,10,14. La técnica más sensible es la resonancia magnética (RM), que es de elección en los niños mayores de 5 meses. En los lactantes menores de 5 meses, dado que las vértebras no están completamente osificadas, se puede utilizar la ecografía, ya que es una prueba rápida, no requiere sedación ni anestesia general y es relativamente barata. En manos expertas, permite una visualización suficiente de la médula y del canal espinal para excluir un DE en la mayoría de los pacientes y una buena correlación con los hallazgos de la RM. La RM puede aportar cierta información adicional, y se realiza de forma preoperatoria si se detectan anomalías en la ecografía (para definir mejor cualquier hallazgo), o para confirmar un estudio negativo cuando la visualización ecográfica de las estructuras medulares no resulta óptima. Está contraindicada la extirpación de un hoyuelo por razones estéticas hasta que se excluya la existencia de una anomalía subyacente15-20.
Bibliografía
- Sardana K, Gupta R, Garg VK, Mishra D, Mishra P, Grover C, et al. A prospective study of cutaneous manifestations of spinal dysraphism from India. Pediatr Dermatol. 2009; 26: 688-695.
- Bordel Gómez MT. Diastematomielia: una forma de disrafia espinal. An Pediatr (Barc). 2006; 64: 485-488.
- García-Álix Pérez A, De Lucas Laguna R, Quero Jiménez J. La piel como expresión de alteraciones neurológicas en el recién nacido. An Pediatr (Barc). 2005; 62: 548-563.
- Williams H. Spinal sinuses, dimples, pits and patches: what lies beneath? Arch Dis Child Pract Ed. 2006; 91: ep75-80.
- Drolet BA. Cutaneous signs of neural tube dysraphism. Pediatr Clin North Am. 2000; 47: 813-823.
- Brand MC. Examination of the newborn with closed spinal dysraphism (III). Adv Neonatal Care. 2007; 7: 30-40.
- Kos L, Drolet BA. Developmental abnormalities. En: Eichenfield LF, Frieden LJ, Esterly NB, eds. Neonatal dermatology, 2.ª ed. Filadelfia: Saunders Elsevier, 2008; 113-130.
- Guggisberg D, Hadj-Rabia S, Viney C, Bodemer C, Brunelle F, Zerah M, et al. Skin markers of occult spinal dyraphism in children. A review of 54 cases. Arch Dermatol. 2004; 140: 1.109-1.115.
- Senayli A, Sezer E, Sezer T, Senayli Y, Koseoglu D, Filiz N, et al. Coexistence of sacral dimple, solitary collagenoma and mid-dorsal hypertrichosis in a child with occult spinal dysraphism. Br J Dermatol. 2007; 156: 1.065-1.066.
- Robinson AJ, Russell S, Rimmer S. The value of ultrasonic examination of the lumbar spine in infants with specific reference to cutaneous markers of occult spinal dysraphism. Clin Radiol. 2005; 60: 72-77.
- Pereda Carrasco C, Jordá Cuevas E. Hoyuelos cutáneos congénitos (II). Piel. 2008; 23: 74-80.
- Schenk JP, Herweh C, Günther P, Rohrschneider W, Zieger B, Tröger J. Imaging of congenital anomalies and variations of the caudal spine and back in neonates and small infants. Eur J Radiol. 2006; 58: 3-14.
- Sasani M, Asghari B, Asghari Y, Afsharian R. Correlation of cutaneous lesions with clinical radiological and urodynamic findings in the prognosis of underlying spinal dysraphism disorders. Pediatr Neurosurg. 2008; 44: 360-370.
- Antaya R, Schaffer JV. Anomalías del desarrollo. En: Bolognia JL, Jorizzo JL, Rapini RP, eds. Dermatología, 1.ª ed. Madrid: Elsevier España, S.A., 2004; 915-931.
- Medina LS, Crone K, Kuntz KM. Newborns with suspected occult spinal dysraphism: a cost-effectiveness analysis of diagnostic strategies. Pediatrics. 2001; 108: e101.
- Dalmau-Arias J, Baselga-Torres E, Roé-Crespo E, Peramiquel-Fonollosa L, Badosa J, Montserrat E, et al. Estudio mediante ecografía espinal de marcadores cutáneos lumbosacros de bajo riesgo. Piel. 2006; 21: 67-71.
- Ben-Sira L, Ponger P, Miller E, Beni-Adani L, Constantini S. Low-risk lumbar skin stigmata in infants: the role of ultrasound screening. J Pediatr. 2009; 155: 864-869.
- Selden NR. Spinal dysraphism: hidden meanings and cutaneous markers. Pediatr Neurosurg. 2008; 44: 371-372.
- Sneineh AK, Gabos PG, Keller MS, Bowen JR. Ultrasonography of the spine in neonates and young infants with a sacral skin dimple. J Pediatr Orthop. 2002; 22: 761-762.
- Henriques JG, Pianetti G, Henriques KS, Costa P, Gusmao S. Minor skin lesions as markers occult spinal dysraphims: prospective study. Surg Neurol. 2005; 63 Supl 1: 8-12.
Uña encarnada
La uña encarnada constituye una de las patologías más frecuentes de las uñas de los pies. Se han descrito diferentes agentes causales asociados, entre los que se incluyen un calzado inadecuado, un mal corte de la uña, las infecciones bacterianas o fúngicas subyacentes, los traumatismos o un carácter hereditario. El pico máximo de incidencia aparece durante la adolescencia y, aunque se trata de una patología benigna cuya principal sintomatología es el dolor, debe controlarse de manera estricta en pacientes de alto riesgo, como los diabéticos, y ante insuficiencia arterial, por el riesgo de complicaciones. En casos incipientes se puede intentar, como primera opción terapéutica, establecer medidas conservadoras en forma de baños con sal y colocando torundas de algodón entre la superficie cutánea y la uña afectada, pero en estadios más avanzados es de elección la cirugía.
Pilomatricomas múltiples. Presentación de un caso
El pilomatricoma, o epitelioma calcificado de Malherbe, es un tumor cutáneo benigno de origen ectodérmico, relativamente raro, aunque es más común en la infancia, sobre todo antes de los 10 años; habitualmente es único y sólo el 3,5% de los casos son formas múltiples. Suelen ser pequeños (0,5-3 cm) y la localización más habitual es la cefálica.
Se presentan como nódulos subcutáneos solitarios y asintomáticos, de consistencia pétrea. El diagnóstico de sospecha puede realizarse mediante una exploración clínica cuidadosa; sin embargo, con frecuencia el diagnóstico preoperatorio de pilomatricoma es incorrecto, fundamentalmente debido a la falta de familiaridad de los clínicos con este tumor. Este hecho y la poca frecuencia de los pilomatricomas múltiples nos motivaron a presentar este caso clínico.
Enfermedad mano-pie-boca
La enfermedad mano-pie-boca es una entidad nosológica de causa viral, que se caracteriza por la presencia de lesiones cutáneas en la mucosa oral y las regiones acrales. En la mayoría de las ocasiones el agente causal son los virus Coxsackie, miembros de la familia picornavirus. La infección se presenta habitualmente de forma esporádica, si bien pueden existir epidemias. El tratamiento es sintomático y el pronóstico es excelente, aunque se han descrito complicaciones neurológicas y casos mortales.
Hamartoma congénito de músculo liso
El hamartoma congénito de músculo liso es una malformación cutánea benigna poco frecuente. Se trata de una acumulación hamartomatosa de las fibras musculares lisas provenientes de los músculos erectores del pelo. Está presente al nacimiento, habitualmente en forma de una placa indurada solitaria, con un grado variable de hiperpigmentación e hipertricosis. Puede persistir indefinidamente, aunque existe cierta tendencia a hacerse menos notoria con el tiempo. No suele requerir ningún tratamiento.
Larva migratoria cutánea
La larva migratoria cutánea es una entidad caracterizada por la penetración de gusanos en la piel, sobre todo Ancylostoma braziliense y Ancylostoma caninum. La imagen clínica típica es la de una tracto eritematoso serpinginoso en la piel, que con frecuencia es pruriginoso y que normalmente afecta a los pies, las piernas y las nalgas. Es una enfermedad autolimitada, aunque un tratamiento antihelmíntico eficaz puede disminuir los síntomas y acortar su duración.
Las quemaduras solares en la infancia: importancia de la educación en fotoprotección
Las quemaduras solares en la población pediátrica desgraciadamente siguen siendo una patología común en nuestras consultas, sobre todo cuando comienza la temporada estival. Exponemos un caso y revisamos los efectos de la radiación solar en la piel y las medidas para minimizar sus consecuencias negativas.
Herpes zóster con lesiones intensas y diseminación cutánea extensa en una niña inmunocompetente
El virus de la varicela zóster es el causante de dos síndromes diferentes: la varicela, como resultado de la infección primaria, y el herpes zóster (HZ), consecuencia de la reactivación del virus que permaneció latente en los ganglios sensitivos espinales.
Aunque el HZ se considera habitualmente una enfermedad rara y benigna durante la infancia, su incidencia aumenta en los niños inmunodeprimidos y en los que han padecido la varicela en el primer año de vida. Además, los niños con immunodeficiencia pueden presentar una afectación grave de los dermatomas infectados y HZ diseminado. Exponemos el caso clínico de una niña de 9 años de edad que presentó una erupción característica de HZ con lesiones intensas que afectaban a tres dermatomas contiguos y, además, una diseminación cutánea. Aunque la paciente no había padecido varicela, se registró en la familia la existencia de un ambiente epidemiológico de varicela durante el periodo neonatal.