
Disgenesia gonadal completa 46 XY: forma atípica con talla baja
Resumen
La disgenesia gonadal completa 46 XY (46, XY CGD) es un trastorno del desarrollo sexual. Se caracteriza por el cariotipo 46 XY, genitales externos femeninos normales, presencia de estructuras müllerianas y gónadas sin desarrollar. Es un síndrome infrecuente, cuyos pacientes tienen un fenotipo femenino normal y una talla normal o alta, por lo que se diagnostican por retraso puberal o amenorrea primaria. La mayoría de los pacientes con 46, XY CGD muestran un gen SRY normal. Asociado a la presencia de un cromosoma Y, existe un riesgo marcado de tumores gonadales, especialmente después de la pubertad. El gonadoblastoma es el tumor más frecuente y tiene un alto riesgo de malignización hacia disgerminoma.
Presentamos el caso de una niña que consulta a los 8 años de edad por talla baja. A la exploración la paciente presenta un fenotipo femenino normal, genitales externos femeninos, con estadio de Tanner I, peso de 21,6 kg (DE -1,43) y talla de 115,4 cm (DE -3,1). El laboratorio reveló test de estimulación con gonadotropina coriónica humana sin respuesta de testosterona y hormona antimülleriana <1 pmol/L. El cariotipo en sangre periférica es informado como 46 XY, con presencia del gen SRY. La resonancia magnética abdominal mostró la presencia de vagina, útero hipoplásico y ausencia de gónadas. Se realiza gonadectomía bilateral laparoscópica. El análisis anatomopatológico confirmó la presencia de gonadoblastoma puro bilateral de ovarios. Los hallazgos permiten confirmar el diagnóstico de 46, XY CGD. La novedad del caso radica en su baja frecuencia de aparición, la edad del diagnóstico y la presentación con una talla baja.
Retención urinaria aguda en una adolescente
El himen imperforado es la malformación obstructiva más frecuente del aparato genital femenino. Siempre hay que sospecharla en adolescentes con un desarrollo puberal completo y ausencia de menarquia. El diagnóstico tardío conlleva complicaciones debidas a la acumulación de sangre en el útero o la vagina que, en ocasiones, puede llegar a comprimir estructuras cercanas, como los uréteres, generando una retención aguda de orina.
Histiocitosis congénita autolimitada: a propósito de un caso
Síndrome de Kleefstra. Importancia del estudio genético
El síndrome de Kleefstra se caracteriza por una facies peculiar y la presencia de hipotonía, déficit intelectual y retraso grave en la expresión oral, aunque pueden aparecer otras anomalías: cardiacas, de audición, defectos genitales en varones, epilepsia, infecciones respiratorias severas, sobrepeso y alteraciones del comportamiento. Se trata de una enfermedad genética poco frecuente, ocasionada por mutaciones puntuales en el gen histona-lisina-N-metiltransferasa 1 eucromática (EHMT1) o por una microdeleción cromosómica en 9q34.3 (en el 75% de los casos). Este gen codifica una enzima que modifica la función de la histona, esencial para el desarrollo normal. Presentamos el caso clínico de un niño con hipotonía, retraso psicomotor, ausencia de habla y facies peculiar, cuyo diagnóstico se obtuvo gracias a las nuevas técnicas de genética molecular.
Recogida de orina para cribado en niños / Fármacos asociados a obesidad en primera infancia
Antibiotic and acid-suppression medications during early childhood are associated with obesity
Niña de 8 años de edad con una masa genital poco frecuente
La Asociación Española de Pediatría actualiza sus recomendaciones de vacunación infantil y juvenil según las últimas evidencias científicas
Las modificaciones principales propuestas por el Comité Asesor de Vacunas de la AEP atañen sobre todo a las vacunas antimeningocócica y papilomavirus humano
- Los expertos creen conveniente ampliar las coberturas frente al papilomavirus (VPH) en chicas de 12 años con dos dosis, además de vacunar a los varones.
- El Comité Asesor de Vacunas de la AEP solicita la entrada en el calendario de la inmunización frente a la meningitis B.
- Establecen las indicaciones para la vacuna antimeningocócica tetravalente, que protege frente a los serogrupos ACWY.
- Los especialistas de la Asociación Española de Pediatría proponen la articulación de vías de ayuda a las familias para costear las vacunas que aún no están financiadas.
¿Hipospadias o anomalía de la diferenciación sexual?
Las anomalías de la diferenciación sexual son los trastornos congénitos que dan lugar a una discrepancia entre genitales externos, gónadas y sexo cromosómico. La etiología en la mayoría de los trastornos es genética, y se han descrito más de 40 genes en la cascada de proteínas necesarias para una normal diferenciación femenina o masculina. Se presentan dos casos clínicos de hipospadias con distinta evolución, que nos llevan a replantear el clásico dilema sobre si se trata de una anomalía de la diferenciación sexual.
Aprobada en España la primera vacuna que protege frente a nueve tipos de virus del papiloma humano

Se trata de la única vacuna que protege frente a 9 tipos de virus de papiloma humano (VPH), lo que permite aumentar la protección a casi el 90% de las infecciones por VPH responsables del cáncer cervical, el 96% de cáncer anal, el 85% de cáncer vaginal y el 87% para los cánceres vulvares, además de un alto porcentaje de lesiones precancerosas.
El 30 % de los casos nuevos de enfermedad inflamatoria intestinal se diagnostican en la infancia y en la adolescencia
- Siendo el 5% en menores de cinco años y el 20% antes de los diez años de edad1
- La transición de cuidados desde la Gastroenterología Pediátrica a los cuidados del especialista de adultos, es clave para asegurar la adherencia al tratamiento y la continuidad del seguimiento del paciente
- Para asegurar la continuidad es necesario el trabajo en sintonía de las distintas partes implicadas en el proceso: pacientes, familia y entorno, así como de las unidades pediátricas y de adultos implicadas
2. European Study IBD2020.
3. Raab A, et al. Comorbidity profiles among adult patients with juvenile idiopathic arthritis: results of a biologic register. Clin Exp Rheumatol. 2013;31(5):796-802.
Evaluación clínica y hematológica de pacientes con drepanocitosis esplenectomizados en el Instituto de Hematología e Inmunología de Cuba: 30 años de experiencia
Úlcera de Lipschütz con evolución tórpida a sinequia vulvar
La úlcera de Lipschütz, o ulcus vulvae acutum, es una entidad poco común y desconocida para muchos pediatras. Se caracteriza por la aparición súbita de úlceras dolorosas en la zona vulvar o el tercio externo de la vagina, en ocasiones precedidas de un síndrome febril. Afecta principalmente a adolescentes o mujeres jóvenes sin historia previa de relaciones sexuales. El diagnóstico es fundamentalmente clínico, mediante la exclusión de otras causas de úlcera vulvar. Se trata de un cuadro autolimitado que, en la mayoría de los casos, requiere únicamente tratamiento sintomático. Presentamos el caso de una adolescente de 14 años de edad con úlceras vulvares agudas sugestivas de úlcera de Lipschütz, cuya evolución fue tórpida; durante la fase de curación desarrolló una sinequia vulvar que precisó tratamiento quirúrgico.
Puesta al día de los tratamientos más eficaces frente a las verrugas y el molluscum / Experiencia sobre las consultas bioéticas en un hospital pediátrico
- Tratamientos destructivos: básicamente dañan la epidermis donde se aloja el virus y actúan eliminando los queratinocitos infectados, pero también estimulando una reacción inflamatoria y, probablemente, también inmunológica. Entre ellos destacan el ácido salicílico (buena evidencia con un uso regular), los productos cáusticos (fenol, cantaridín, monocloroacético, tricloroacético, fórmico y ácido pirúvico), la bleomicina, la terapia oclusiva (ocluir los tratamientos tópicos aumenta su efecto, pero la oclusión sola no tiene mayor efecto que el placebo), la crioterapia (muy usada en dermatología, aunque dolorosa; tiene un efecto similar al ácido salicílico, y la combinación de ambos aumenta el efecto) y el tratamiento con láser (también de uso común, más en situaciones especiales de inmunosupresión y verrugas periungueales).
- Tratamientos antiproliferativos: disminuyen la renovación de la epidermis y pueden alterar el ciclo vital del virus; a menudo también producen un efecto irritante. Entre estos tratamientos se encuentran los análogos de la vitamina D, los retinoides, el 5-fluoruracilo y la podofilina. Algunos se usan fuera de indicación en la ficha técnica.
- Tratamientos antivirales: se han usado durante décadas dos preparaciones tópicas, sin apoyo de evidencia científica. El cidofovir tópico se podría utilizar, pero es caro y difícil de obtener.
- Inmunoterapia: se intenta activar la respuesta inmunitaria contra las células infectadas, que debería imitar el proceso de resolución natural. El imiquimod, un inmunomodulador tópico, se usa fuera de indicación para las verrugas. También se usan la inmunoterapia tópica y la inmunoterapia intralesional.
- Irritantes: la única aplicación autorizada para el tratamiento del molluscum es el hidróxido de potasio, aplicado directamente en soluciones al 5%. La cantarina es otro irritante muy utilizado en Estados Unidos y poco en Europa, aunque algunos estudios recientes no muestran diferencias entre el aclaramiento de la lesión comparado con placebo. Otros posibles irritantes, aunque con poca evidencia científica al respecto, serían el ácido salicílico y el óxido nitroso.
- Inmunoterapia: la crema de imiquimod al 5% no parece que sea mejor que el placebo. El tratamiento intralesional con antígeno de Candida ha tenido éxito en algunos casos, y la vacuna triple vírica sólo se ha usado en 2 casos.
- Láser: se ha usado en 2 series recientes para tratar moluscos en 34 niños, y se obtuvo un 84-99% de aclaramiento después de un único tratamiento.
J Med Ethics. 2016 [en prensa]doi: 10.1136/medethics-2015-103025.
Unidad de Nutrición Clínica. Hospital Universitario «12 de Octubre». Madrid
El Hospital Sant Joan de Déu organiza un campamento para que pacientes pediátricos con EII aprendan a normalizar su patología

Campamento Sant Joan de Déu (Esplugues de Llobregat, Barcelona)
VII edición de Aulas en la Naturaleza, en la que participan niños y adolescentes con Enfermedad Inflamatoria Intestinal (EII)
• El objetivo es ayudar a los niños a afrontar de forma positiva la EII, una enfermedad crónica y autoinmune que engloba la enfermedad de Crohn y la colitis ulcerosa
• La relación médico-paciente y el contacto con otros pacientes, factores claves para minimizar el impacto psicosocial de esta enfermedad
• En las dos últimas décadas, la incidencia de la enfermedad inflamatoria intestinal se ha triplicado en España en menores de 18 años, y cada año se diagnostican entre 200 y 300 nuevos casos1
Barcelona, 18 de julio de 2016. La Unidad para el Cuidado Integral de la Enfermedad Inflamatoria Intestinal Pediátrica (UCIEII-P) del Hospital San Joan de Déu en Barcelona ha organizado por séptimo año consecutivo el campamento infantil “Aula en la Naturaleza para niños y niñas con Enfermedad Inflamatoria Intestinal (EII)”. Esta actividad se ha llevado a cabo en Banyoles (Girona) gracias a la colaboración de AbbVie y ACCU Catalunya. La finalidad es que estos niños y adolescentes aprendan a convivir con la enfermedad, a través de los consejos de médicos y enfermeros y el contacto con otros pacientes. Para ello, el campamento recoge actividades entre las que se encuentran: natación, fútbol, juegos en el agua, diversas excursiones, piragüismo y talleres de manualidades, combinadas con sesiones informativas impartidas por el equipo de la UCIEII-P.
“A lo largo de estos años en que venimos celebrando estos campamentos, los asistentes nos refieren que encuentran un ambiente de comprensión y empatía que no suelen encontrar muchas veces en su vida cotidiana y esto se traduce en poder hablar de cosas de las que incluso con sus amistades más cercanas no siempre pueden. Este contacto les ayuda a sentirse más comprendidos y a sentir que no están solos, que hay más gente que les entiende y que comparte experiencias y vivencias. Además les ayuda a normalizar su vida, a sentir que pueden hacer las mismas actividades que otros niños y adolescentes sanos, sin enfermedad”, afirma el Dr. Martín de Carpi, jefe de la Sección de Gastroenterología, Hepatología y Nutrición Pediátrica del Hospital Sant Joan de Déu y coordinador de la UCIEII-P.
Manejo de la EII pediátrica
Aunque la EII, se puede manifestar a cualquier edad, el mayor pico de incidencia se da entre los 11 y 13 años, como señala el Dr. Martín de Carpi: “Con frecuencia, la EII aparece en una edad clave para el crecimiento y desarrollo del niño y adolescente. Además, tiene una serie de peculiaridades que la hacen diferente de la del adulto, ya que progresa de forma más extensa y presenta un curso más complicado”. En este sentido, los especialistas insisten en la necesidad de un diagnóstico precoz para favorecer el control estrecho de la enfermedad y por tanto, un mejor pronóstico. De esta manera, se reduce el impacto psicológico que puede tener la EII en la calidad de vida de estos pacientes. Muchos de los síntomas habituales –diarrea, necesidad de acudir frecuentemente al baño, ruidos abdominales– pueden resultar avergonzantes, por lo que en ocasiones, el paciente trata de ocultarlos y evita hablar de ellos.
En este proceso de aceptación de la enfermedad, cobra especial importancia el entorno del paciente, según Enric Bosch, presidente de ACCU Catalunya: “Tenemos que seguir trabajando en proyectos que, como estos campamentos, ayuden a la normalización de su vida y les lleven a un día a día más fácil en los ámbitos escolar y social. Esto hará que puedan afrontar mejor su futuro como adultos y a desenvolverse bien en el mundo laboral. Una semana llena de actividades de ocio propias de su edad, a pesar de su enfermedad, les hace comprender que no se han de marcar limitaciones y que pueden llegar a cumplir sus sueños. Para lograr este objetivo, tiene que haber una buena comunicación entre pacientes, médicos, familias y la asociación de pacientes”.
10 recomendaciones para padres y cuidadores de niños con EII
1. Solicitar toda la información necesaria. Un buen conocimiento es básico para una correcta aceptación y adaptación a la enfermedad y la forma mejor de obtenerlo es a través del equipo médico encargado del cuidado del niño.
2. Es imprescindible la individualización de cada caso.
3. Entre todos (familia y equipo médico) se debe buscar la normalización del paciente crónico pediátrico, evitando sobreproteger excesivamente y estigmatizar al niño.
4. La confianza en el equipo médico será fundamental para afrontar adecuadamente los retos que la enfermedad plantee a todas las partes implicadas. Entre todos se debe establecer un entendimiento mutuo basado en la comunicación y la sinceridad.
5. Es importante entender que para un correcto control de la enfermedad es necesaria una vigilancia cercana de su evolución, para lo cual es imprescindible asistir a las visitas indicadas y mantener un contacto directo con el equipo de referencia.
6. La EII cursa en forma de brotes de actividad de aparición muchas veces impredecible. Por ello, tan importante como el establecer tratamientos eficaces en dichas situaciones de actividad, será el cumplimiento estricto de los tratamientos de mantenimiento pautados en cada caso.
7. Una enfermedad crónica requiere la implicación progresiva del paciente en el manejo de su enfermedad. Es importante que el niño se acostumbre, a lo largo de su infancia y adolescencia, a tomar una serie de medidas de autocuidado que le servirán al alcanzar la vida adulta para manejar adecuadamente su enfermedad.
8. Ante el paciente se debe mostrar fortaleza, determinación y entereza. En algunas situaciones la enfermedad puede acompañarse de situaciones difíciles, fracasos de los tratamientos y complicaciones que podrían ser graves.
9. Mantener el equilibrio dentro de la familia. Cuando alguno de los hijos tiene una enfermedad crónica es inevitable que se le preste una atención preferente respecto al resto. Será bueno explicar la situación que la enfermedad del hermano condiciona en la dinámica de la familia, intentando reforzar activamente los vínculos afectivos con todos los demás miembros de la misma.
10. El contacto con otras familias que hayan pasado previamente por lo mismo será sumamente beneficioso, reconfortante y tranquilizador.
Sobre la UCIEII-P
La Unidad para el Cuidado Integral de la Enfermedad Inflamatoria Intestinal Pediátrica (UCIEII-P) del Hospital Sant Joan de Déu en Barcelona, constituye la primera Unidad multidisciplinar para el diagnóstico y tratamiento de la Enfermedad Inflamatoria Intestinal Pediátrica en nuestro país. Constituida por un equipo integrado por diferentes profesionales (gastroenterólogos pediátricos, enfermería especializada, dietistas, cirujanos, radiólogos, y psicólogos entre otros), su objetivo es el abordaje integral de esta enfermedad, tratando de cubrir todos los aspectos que se pueden ver afectados por una enfermedad crónica como esta, haciendo especial hincapié en el diagnóstico precoz y en el seguimiento cercano de estos pacientes. Actualmente la UCIEII-P asiste a unos 230 pacientes pediátricos con estas enfermedades y se ha convertido en una unidad pionera de referencia tanto a nivel nacional como internacional.
Sobre ACCU Catalunya
Es la Associació de Malalts de Crohn i Colitis Ulcerosa de Catalunya. Actualmente cuenta con 850 socios. Forma parte del Consell Consultiu de Pacients del Departament de Salut de la Generalitat de Catalunya. Es miembro de la Confederación de Asociaciones de Enfermos de Crohn y Colitis Ulcerosa de España (ACCU España).
• Ofrece información a los pacientes, para intentar solucionar los problemas o dudas relacionadas con la EII.
• Desarrolla proyectos y actividades para ayudar a mejorar la calidad de vida de los pacientes y sus familiares.
• Trabaja en informar y sensibilizar a la sociedad sobre las necesidades de los enfermos.
• Ayuda a fomentar la investigación y la formación sobre las EII.
Más información: www.accucatalunya.cat
Referencias
1. Martín-de-Carpi J et al. Increasing incidence of pediatric inflammatory bowel disease in Spain (1996-2009): the SPIRIT Registry. Inflamm Bowel Dis. 2013;19(1):73-80.
La cirugía plástica en adolescentes / Horas de sueño recomendadas en la población infantil
J Clin Sleep Med. 2016; 12: 785-786.
- Los lactantes entre 4 y 12 meses deberían dormir entre 12 y 16 horas al día de forma regular para tener una salud óptima. No hay recomendaciones en menores de 4 meses, debido a la amplia variabilidad en los patrones y en la duración del sueño a esa edad y su correlación con el estado de salud.
- Los niños entre 1 y 2 años deberían dormir entre 11 y 14 horas al día (incluyendo siestas) para tener una buena salud.
- Entre 3 y 5 años deberían dormir entre 9 y 12 horas (incluyendo siestas).
- Los niños de 6 a 12 años deberían dormir entre 9 y 12 horas diarias.
- Finalmente, los adolescentes entre 13 y 18 años deben dormir entre 8 y 10 horas de forma regular.
Unidad de Nutrición Clínica. Hospital Universitario «12 de Octubre». Madrid
Liquen plano anular
El liquen plano (LP) en los niños es una enfermedad poco frecuente, ya que representa el 2-3% de todos los casos. La edad promedio de inicio es después de los 4 años. La variedad clínica más común en la edad pediátrica es el LP clásico, y menos habitual es la forma oral y genital. La lesión primaria del LP es una pápula violácea poligonal, generalmente pruriginosa. Las lesiones se distribuyen de forma simétrica y pueden confluir y formar placas de diferentes tamaños, localizadas más frecuentemente en la cara flexora de las muñecas, el dorso de las manos, la espalda baja y el área pretibial, aunque pueden aparecer en cualquier parte. Se presenta el caso de un niño con LP.
La Sociedad Valenciana de Pediatría organiza la sesión «Manejo del paciente pediátrico en patología inflamatoria»
- El 60% de los niños con psoriasis ven afectadas sus vacaciones y momentos de ocio a causa de su enfermedad1.
- La enfermedad pediátrica puede tener repercusiones sobre el crecimiento y el desarrollo de los niños.
- La derivación temprana a una unidad especializada facilita el control de la enfermedad.
Un caso particular de hidrocele abdominoescrotal bilateral
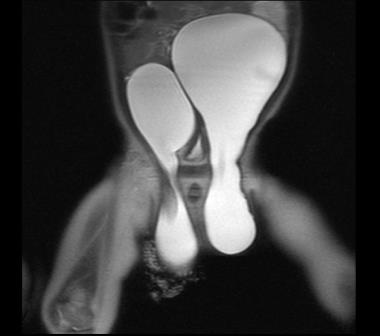
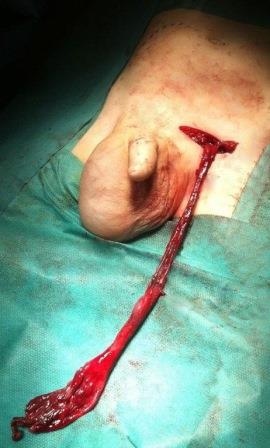
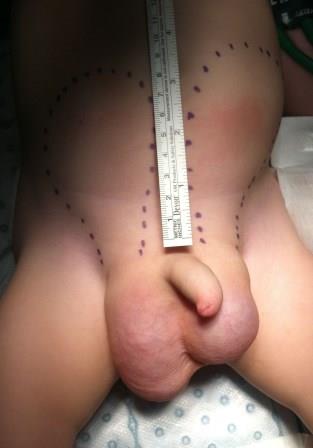 Figura 1. Se palpan dos tumoraciones de consistencia quística a ambos lados de la línea media, que se continúan por la región inguinal hacia el escroto; el paciente presenta genitales externos con hidroceles bilaterales a tensión
Esofagitis herpética en un adolescente inmunocompetente. A propósito de un caso
La esofagitis herpética se ha documentado ampliamente en pacientes inmunodeficientes, pero en pocas ocasiones se ha descrito en pacientes pediátricos inmunocompetentes. La gran mayoría de infecciones se deben al virus herpes simple tipo 1, aunque también se han descrito casos causados por el virus herpes simple tipo 2. Su aparición puede deberse a una reactivación del virus o, con menor frecuencia, a una primoinfección herpética. Las manifestaciones clínicas características son fiebre, odinofagia y dolor retroesternal. En pacientes inmunocompetentes, suele manifestarse como una enfermedad aguda autolimitada. La realización de una endoscopia alta permite establecer el diagnóstico de sospecha de la esofagitis herpética. Las imágenes macroscópicas suelen mostrar eritema y lesiones ulcerosas en la mucosa esofágica, y el estudio anatomopatológico cuerpos de inclusión intranucleares Cowdry tipo A. El diagnóstico se confirma mediante cultivo o reacción en cadena de la polimerasa para el virus en la muestra de biopsia. El tratamiento con aciclovir en pacientes sanos es controvertido, ya que es un proceso autolimitado. Presentamos un caso de esofagitis herpética de un adolescente inmunocompetente que se inició de forma aguda con síntomas severos del tracto digestivo alto. Es importante tener en cuenta esta entidad ante la presentación de casos agudos de odinofagia.
Hamartoma fibroso de la infancia de afectación genital
El hamartoma fibroso de la infancia es una proliferación subcutánea benigna, poco frecuente, que predomina en varones menores de 2 años. Su presentación anatómica es variable, con predominio en la región axilar y los miembros superiores; la afectación del área genital es excepcional. Su diagnóstico clínico es difícil, debido a su carácter asintomático y la fácil confusión con otras lesiones malignas de tejidos blandos. La escisión completa es curativa y previene la recurrencia. Presentamos el caso de un varón con hamartoma fibroso escrotal de la infancia. Se discuten la clínica, las características histológicas y su manejo, y se hace referencia a los raros casos de afectación genital descritos en la bibliografía.
Absceso retroorbitario por «Streptococcus constellatus» en un paciente con neurocisticercosis
Sr. Director:
Presentamos el caso de una niña de 11 años de edad, natural de Guinea Ecuatorial y residente en España desde hace 2 años, que acude al servicio de urgencias por presentar cefalea frontoparietal izquierda y fiebre elevada de 3 días de evolución, asociadas en las últimas horas a una importante tumefacción palpebral izquierda. Como antecedentes personales destacaban episodios de cefaleas y alteración del comportamiento. En la exploración presentaba un peso en p10 y una talla en p90, un regular estado general, con rigidez de nuca y signos meníngeos positivos, ptosis palpebral y proptosis ocular izquierda, además de una caries dental en el maxilar superior izquierdo. Los resultados de las pruebas complementarias fueron los siguientes: 25.100 leucocitos/mm3 (neutrófilos 92,1%), velocidad de sedimentación globular 70 mm/h y proteína C reactiva 32,5 mg/dL. El estudio de coagulación fue normal. El dímero D era de 5.250 ng/L. En la punción lumbar se obtuvieron 1.600 leucocitos/mm3 (un 90% polimorfonuclearres). Las cifras de glucosa eran de 31 mg/dL y las de proteínas totales de 0,88 g/dL. Tras la toma de muestras, se inició antibioterapia empírica con cefotaxima y vancomicina, así como corticoterapia profiláctica con dexametasona intravenosa.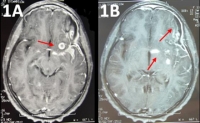 Figura 1. A) RM cerebral: meningoencefalitis por cisticercosis con formaciones abscesificadas en la sustancia blanca en el centro semioval izquierdo, capsular interna, externa con afectación meníngea en la cisura de Silvio y orbitaria. B) RM cerebral: empiema subdural frontotemporal izquierdo, con lesiones hipodensas cápsulo-lenticulares izquierdas sugerentes de neurocisticercosisSe realizó una tomografía computarizada cerebral, en la que se observaba un incremento de las partes blandas frontopalpebrales izquierdas, así como una sinusitis frontoetmoidal y una lesión hipodensa capsulolenticular izquierda. En el electroencefalograma (EEG) aparecía una intensa lentificación en el hemisferio izquierdo, sobre un trazado de fondo inestable. Dada la sospecha de absceso cerebral, se añadió al tratamiento metronidazol y levetiracetam. Se realizó una resonancia magnética (RM), en la que se apreciaban múltiples formaciones abscesificadas a distintos niveles del cerebro, sugerentes de neurocisticercosis (figura 1A), pansinusitis y empiema subdural del lado izquierdo (figura 1B). En los cultivos del líquido cefalorraquídeo (LCR) y en el hemocultivo se aisló Streptococcus constellatus. A los 12 días del inicio de la antibioterapia se observó una clara mejoría clínica de la paciente. La punción lumbar y el hemocultivo de control fueron negativos, así como la serología para cisticercos en sangre. Ante la persistencia de focalidad neurológica en el EEG y la progresiva proptosis ocular con limitación a la supraversión y aducción del ojo izquierdo (exoftalmometría del ojo derecho: 16 mm; ojo izquierdo: 24-25 mm), se solicitó una nueva RM cerebral y de la órbita, que mostró un absceso orbitario superoexterno izquierdo con persistencia de pansinusitis (figura 2A).
Se realizó un drenaje quirúrgico del absceso retroocular (salida de 6 mL de líquido purulento) y de los senos paranasales. Se tomó una muestra para cultivo de exudados, aislándose en ambos S. constellatus. Se instauró tratamiento con amoxicilina-clavulánico según el antibiograma, hasta completar 3 semanas, y se pautó albendazol y corticoides durante 1 mes para el tratamiento de la neurocisticercosis. El estudio de inmunidad humoral y celular fue normal. La evolución clínica y analítica fue favorable, por lo que la paciente fue dada de alta a las 3 semanas con los diagnósticos de neurocisticercosis, meningitis y abscesos múltiples cerebrales por S. constellatus. Tras 7 meses, la paciente permanecía asintomática, y en la RM de control se hallaron áreas de encefalomalacia en las zonas capsular comisural y lenticulooval izquierdas, compatibles con una fase de resolución de la neurocisticercosis cerebral (figura 2B). Figura 2. A) RM orbitaria: absceso retroocular superoexterno izquierdo con proptosis y desplazamiento inferior del globo ocular. B) RM cerebral: áreas de encefalomalacia en la zona capsular comisural y lenticulooval izquierdas, compatibles con la fase de resolución de la neurocisticercosis cerebralS. constellatus junto con S. anginosus y S. intermedius forma parte de Streptococcus grupo anginosus1. Pueden encontrarse en las mucosas oral, gastrointestinal y genital. Se caracterizan por producir infecciones supurativas y abscesos2, principalmente en pacientes inmunodeprimidos o con factores predisponentes3-5, aunque se han descrito también en pacientes sin patología de base6,7. La paciente de este caso no presentaba afectación inmunitaria, si bien la neurocisticercosis pudo actuar como factor predisponente. La sinusitis pudo comportarse como fuente de infección y afectar por contigüidad a la cavidad orbitaria y al sistema nervioso central (SNC), produciendo un absceso retroocular, meningitis y empiema subdural. El aislamiento de S. anginosus en el LCR debe alertar sobre la presencia de un absceso cerebral8, si bien algunos autores han relacionado S. intermedius con más frecuencia que S. constellatus con infecciones del SNC1,2. Dado el origen de estas infecciones, a menudo suelen ser polimicrobianas con participación de flora anaerobia2,7, algo que no sucedió en este caso. El microorganismo fue sensible a los betalactámicos, pero para conseguir una buena evolución clínica fue necesario un tratamiento con antibioterapia de amplio espectro, así como la eliminación quirúrgica del foco.
La neurocisticercosis es el resultado de la infestación de la forma larvaria Taenia solium en el SNC. Es de distribución universal y endémica en países de bajo nivel socioeconómico, en los que el cerdo es una fuente importante de alimentación. Sus manifestaciones clínicas más frecuente son las crisis convulsivas, las cefaleas y otros signos neurológicos9. La clínica y el tratamiento dependen del número, el tamaño y la localización de los quistes, así como de la respuesta inmune del hospedador.
El tratamiento médico es de primera elección, exceptuando los casos de hipertensión intracraneal grave que requieran cirugía10.
Destacamos la complejidad del caso presentado, su escasa frecuencia y la diseminación de la infección en una niña inmunocompetente2,8.
Bibliografía
- Montes M, García-Arenzana JM. Género Streptococcus: una revisión práctica para el laboratorio de microbiología. Enferm Infecc Microbiol Clin. 2007; 25 Supl 3: 14-20.
- Bringas-Bollada M, Ortuño-Andériz F, Muñoz-de Cabo C, García-Sánchez E. Bacteriemia, neumonía y meningitis por Streptococcus constellatum. Med Clin (Barc). 2006; 126: 717-719.
- Pidal M, Basaure J, Prado P, Alarcón P. Empiema pleural por Streptococcus grupo anginosus en un preescolar y revisión de la literatura. Rev Chil Infect. 2004; 21: 248-253.
- Ortiz de Saracho J, Barbancho S, Mostaza JL. Mediastinitis y empiema pleural por Streptococcus constellatus. Arch Bronconeumol. 2004; 40: 602-603.
- Falcó-Jover G, Roig-Rico P, Domínguez-Escribano JR. Cefalea frontal y fiebre de evolución subaguda en una mujer previamente sana. Enferm Infecc Microbiol Clin. 2002; 20: 169-170.
- Revilla-Martí P, López-Núñez C. Empiema pleural por Streptococcus constellatus. Rev Clin Esp. 2011; 211: 612-613.
- Bouziri A, Khaldi A, Smaoui H, Menif K, Jaballah NB. Fatal subdural empyema caused by Streptococcus constellatus and Actinomyces viscosus in a child-case report. J Microbiol Inmunol Infect. 2011; 44: 394-396.
- Cabellos C, Viladrich PF, Corredoira J, Verdaguer R, Ariza J, Gudiol F. Streptococcal meningitis in adult patients: current epidemiology and clinical spectrum. Clin Infect Dis. 1999; 28: 1.104-1.108.
- Imirizaldu L, Miranda L, García-Gurtubay I, Gastón I, Urriza J, Quesada P. Neurocisticercosis. Una enfermedad emergente. An Sist Sanit Navar. 2004; 27(2): 201-209.
- Frieiro-Dantas C, Serramito-García R, Reyes-Santías R, Rico-Cotelo M, Allut A, Gelabert-González M. Neurocisticercosis pediátrica: a propósito de dos casos. Rev Neurol. 2013; 56: 86-90.
Malformación venosa. ¿De qué se trata? «Sinus pericranii» asociado a una malformación compleja del desarrollo venoso cerebeloso
Introducción: El sinus pericranii (SP) es una rara malformación vascular que consiste en una comunicación venosa entre los senos durales intracraneales y las venas epicraneales, que se suelen dilatar.
Caso clínico: Presentamos el caso de un niño de 2 años de edad con una lesión vascular en la región parietal derecha, de coloración azulada, que de forma progresiva se ingurgitaba en decúbito lateral derecho y con el llanto. En las pruebas de imagen se detectó una lesión de localización subgaleal con adelgazamiento local de la calota, acompañada de 2 angiomas venosos cerebelosos. Se sospechó un SP asociado a una malformación venosa cerebelosa. El SP se intervino quirúrgicamente y la malformación se mantiene bajo control multidisciplinario.
Conclusión: Destacamos que el SP puede asociarse a otras malformaciones del desarrollo vascular intracraneal. El tratamiento quirúrgico del sinus puede estar indicado por problemas estéticos y posibles complicaciones locales, principalmente la trombosis, el sangrado o la ulceración. El abordaje de las malformaciones intracraneales extensas resulta complejo, ya que pueden drenar zonas funcionalmente significativas del cerebro.
Hidrometrocolpos, polidactilia postaxial y anomalías cardiacas: el síndrome de McKusick-Kaufman como reto diagnóstico prenatal y posnatal
El síndrome de McKusick-Kaufman se caracteriza por la presencia de hidrometrocolpos, polidactilia postaxial y anomalías cardiacas en las mujeres, y malformaciones genitales en los varones. Mostramos el caso de una recién nacida que presentaba una gran masa quística intraabdominal e hidronefrosis bilateral en la ecografía practicada en la semana 32 de gestación. Tras el nacimiento, se confirmó dicha masa quística, así como la existencia de hidrometrocolpos, polidactilia postaxial y comunicación interauricular, por lo que fue diagnosticada de síndrome de McKusick-Kaufman.
Úlceras de Lipschütz: a propósito de dos nuevos casos
Presentamos los casos de dos niñas de 13 y 11 años de edad, previamente sanas, que consultaron en nuestro servicio de urgencias pediátricas por presentar úlceras dolorosas genitales agudas que aparecieron en el contexto de un proceso febril. Las exploraciones complementarias descartaron tanto una enfermedad venérea como el resto de causas habituales de úlceras genitales. En ambos casos las lesiones desaparecieron en un periodo de 2 semanas sin secuelas.
Granuloma piógeno
El granuloma piógeno es una lesión vascular de piel y mucosas relativamente frecuente cuya etiopatogenia es desconocida. El término «granuloma piógeno» es erróneo, ya que no existen evidencias de su naturaleza infecciosa e histológicamente no se observan granulomas. Su incidencia es similar en los dos sexos y habitualmente aparece en niños y jóvenes adultos. Clínicamente se caracteriza por la presencia de una pápula o nódulo de crecimiento rápido, de apariencia angiomatosa, que sangra y se ulcera con facilidad. El afeitado o raspado de la lesión seguido de la electrocoagulación de la base con anestesia local suele ser una buena opción terapéutica.
Tabique vaginal transverso completo como causa de hematocolpos y dolor abdominal agudo
Sr. Director:
El tabique vaginal transverso es una malformación extremadamente rara. Se debe a un defecto embrionario que puede permanecer oculto si el tabique es incompleto y requiere intervención quirúrgica si es completo. Exponemos el caso clínico de una niña con esta anomalía que presentó dolor abdominal agudo debido al hematocolpos que el tabique había producido, como consecuencia de la obstrucción de la salida del flujo menstrual.
Se trata de una niña de 12 años de edad, de procedencia sudamericana, sin menarquia, que acudió al servicio de urgencias por presentar un dolor abdominal intenso de 72 horas de evolución, de tipo cólico, localizado en el hipogastrio. No presentaba fiebre, vómitos ni sintomatología urinaria. El hábito dietético era normal, así como las deposiciones. En la exploración se detectaba un buen estado general y nutricional. Mostraba un desarrollo mamario y vello pubiano en estadio III de Tanner. El abdomen era blando y depresible, sin visceromegalias. Presentaba un discreto dolor a la palpación profunda en el hipogastrio y la región suprapúbica, sin masas palpables. Los puntos apendiculares eran negativos y no había signos de irritación peritoneal. Los genitales externos eran normales.
Las pruebas analíticas practicadas en urgencias, que incluían hemograma, bioquímica, coagulación y orina simple, eran normales. En la ecografía abdominal se detectó una imagen bien delimitada y homogénea, de contenido hemático de 9 3 8 cm de diámetro, localizada en el interior de la vagina, que llegaba a desplazar a la vejiga. Ante la ausencia de un himen imperforado y la posibilidad de un hematocolpos debido a otra malformación, se ingresa a la paciente para su estudio y tratamiento. Se completó el estudio con nuevas ecografías de abdomen, que confirmaron el hallazgo descrito y no mostraron malformaciones en ninguna otra localización. La radiografía de tórax y el estudio cardiológico eran normales y los cultivos de orina estériles. Bajo control ecográfico se realizó el drenaje de 430 mL de contenido hemático y se visualizó un tabique vaginal transverso completo en el tercio medio-inferior de la vagina de 1,5 cm de espesor. Se practicó una resección completa del tabique y, posteriormente, aparecieron menstruaciones normales.
La presencia de un tabique vaginal transverso es una de las patologías más raras del tracto reproductivo y se debe a una alteración de la fusión vertical de los conductos de Müller1. Fue descrito por primera vez por Delanuy, en 1877, y desde entonces se han publicado muy pocos casos. Cuando el tabique es completo (imperforado), se produce, con las primeras menstruaciones, un hematocolpos, y como consecuencia de ello, un cuadro obstructivo, como en este caso. Cuando es incompleto (perforado), el drenaje menstrual puede ser normal, pero puede ponerse de manifiesto al mantener relaciones sexuales.
La prevalencia de esta anomalía se estima en 1/72.000 pacientes ginecológicas; incluso es probable que esta alteración sea menos frecuente que la ausencia congénita de vagina y útero2. Suidan y Azoury aportan 12 casos de tabique vaginal transverso en mujeres de 16-36 años de edad y sólo uno de ellos, en una paciente de 16 años, era completo3. Una mínima parte de casos de tabique vaginal transverso presenta otras malformaciones asociadas con el aparato reproductor, como atresia vaginal, malformaciones de útero, atresia o agenesia de trompas de Falopio y agenesia de ovario. También se han descrito malformaciones renales (ectopia de uréteres), cardiacas (coartación de aorta y defectos del septum interauricular) y del aparato digestivo (malrotación intestinal y ano imperforado)4-6. Incluso se han publicado casos asociados a himen imperforado7,8. En más del 40% de los casos, la localización del tabique se encuentra en el tercio superior de la vagina9.
Clínicamente, se manifiesta en las niñas mayores con amenorrea primaria y con signos y síntomas compresivos producidos por el hematocolpos, como dolor, megauréter, hidronefrosis o estreñimiento, e incluso puede producir una compresión de la vena cava inferior y un edema en las extremidades inferiores. En cualquier caso, se puede distinguir entre un tabique transverso y un himen imperforado por la ausencia de distensión en el introito vaginal con la maniobra de Valsalva. La ecografía ginecológica puede ser suficiente para el diagnóstico, aunque la ecografía transrectal es la prueba más adecuada para un diagnóstico correcto. La resección del tabique es efectiva si no se presentan complicaciones, y la evolución es favorable en la mayor parte de las pacientes10.
La presentación de este caso tiene por objeto considerar la presencia de este defecto embrionario ante un cuadro agudo de dolor abdominal hipogástrico en una niña con hematocolpos y también ante una niña con desarrollo puberal completo, amenorrea primaria y síntomas de obstrucción intestinal.
Bibliografía
- Folch M, Pigem I, Monje JC. Mullerian agenesis: etiology, diagnosis and management. Obst Ginecol Surg. 2000; 56: 644-649.
- Martínez M, Pérez I, Tineo Z, Rodríguez Y. Tabique vaginal transverso completo. Caso clínico. Informed. 2007; 9: 267-271.
- Suidan FG, Azoury RS. The transverse vaginal septum: a clinicopathology evaluation. Obstet Gynecol. 1979; 54: 278-283.
- Bustos P, Smirnow M. Tabique vaginal transverso y atresia vaginal. Rev Chil Obstet Ginecol. 2003; 68: 229-234.
- Chin AI, Rutman M, Razs. Transverse vaginal septum with congenital vesical-vaginal communication and cyclical hematuria. Urology. 2007; 69: 575.
- Nazir Z, Rizvi RM, Qureshi RN, Khan ZS, Khan Z. Congenital vaginal obstructions: varied presentation and outcome. Pediatr Surg Int. 2006; 22: 749-753.
- Deligeoroglou E, Deliveliotou A, Makrakis E, Creatsas G. Concurrent imperforate hymen, transverse vaginal septum, and unicornate uterus: a case report. J Pediatr Surg. 2007; 42: 1.446-1.448.
- Ahmed S, Morris LL, Atkinson E. Distal mucocolpos and proximal hematocolpos secondary to concurret imperforate hymen and transversal vaginal septum. J Pediatr Surg. 1999; 34: 1.555-1.556.
- Wenof M, Reyniak JV, Novendster J, Castadot MJ. Transverse vaginal septum. Obstet Gynecol. 1979; 54: 60-63.
- Rana A, Manandhar B, Amatya A, Baral J, Gurung G, Giri A, et al. Mucocolpos due to complete transverse septum in middle third of vagina in a 17-year-old girl. J Obstet Gynaecol Res. 2002; 28: 86-88.
Aplasia cutánea congénita
La aplasia cutánea congénita (ACC) es una rara alteración caracterizada por la ausencia congénita de epidermis, dermis y, en ocasiones, de los tejidos subyacentes. La forma más frecuente afecta al vértex, y se puede presentar de forma aislada o asociada a otras malformaciones. Fue descrita por primera vez por Cordon, en 1767, y desde entonces se han documentado más de 500 casos. La frecuencia se ha estimado en torno a 3/10.000 recién nacidos. No hay predilección por la raza ni el sexo. La etiopatogenia no está clara. La manifestación clínica habitual es una lesión oval o circular, solitaria, sin pelo, bien delimitada, de 0,5-2 cm, y localizada en el vértex. Al nacer, las lesiones pueden estar cicatrizadas o presentarse como erosiones o incluso úlceras profundas, con riesgo de afectar a las meninges o la duramadre. La mejor opción terapéutica dependerá del tamaño del defecto.
Hamartoma fibroso de la infancia
El hamartoma fibroso de la infancia es un tumor raro, benigno, descrito por primera vez por Reye en 1956 con el término de «tumor fibromatoso subcutáneo de la infancia». Fue Enzinger, en 1965, quien definitivamente acuñó el término de «hamartoma fibroso de la infancia». Suele aparecer durante los primeros 2 años de vida, y es congénito hasta en un 15-20% de los casos. Es típica la presentación en forma de lesión única, asintomática, predominantemente en la región axilar, el tronco superior, la región inguinal o los genitales externos. La biopsia y la tinción con hematoxilina-eosina suelen ser suficientes para confirmar el diagnóstico, aunque las técnicas de inmunohistoquímica también pueden ser útiles. No hay evidencia de regresión espontánea del hamartoma fibroso de la infancia, pero tiene un pronóstico excelente, ya que se localiza exclusivamente en la dermis y el tejido celular subcutáneo, sin invadir los tejidos más profundos o las vísceras. El tratamiento de elección es la extirpación completa de la lesión, con tasas de recidiva muy bajas, incluso tras extirpaciones incompletas.
Recién nacida con nevo melanocítico congénito gigante «en calzón»
El nevo melanocítico congénito gigante es una lesión pigmentada de gran tamaño presente al nacimiento. Su incidencia es de 1/1.000-500.000 recién nacidos. La localización más frecuente es el tronco posterior, la cara, el cuero cabelludo y las extremidades. Puede tener una morfología curiosa «en bañador» o «capelina».
Se presenta el caso de una recién nacida con un nevo congénito gigante «en calzón», que ocupaba toda la zona genital, inguinal, glútea, superior de ambos muslos e inferior del tórax, con pigmentación color marrón oscuro y negro, e hipertricosis, así como 3 más pequeños en las zonas parietal izquierda, antebrazo derecho y mentón. Además, presentaba lesiones planas pigmentadas en las extremidades y el tórax. Las analíticas, las ecografías abdominal y cerebral, la radiografía de raquis óseo y la resonancia magnética medular eran normales. El resultado de la biopsia de piel afectada fue de nevo intradérmico.
La mayor complicación del nevo melanocítico congénito gigante, aparte del problema estético, es la malignización. Estos nevos pueden asociarse con melanosis neurocutánea hasta en un 25% de los casos. Es fundamental el inicio del tratamiento lo más precoz posible.
Asociación de enfermedad celiaca y pancolitis ulcerosa: a propósito de un caso y revisión de la bibliografía
Presentamos el caso de una niña de 7 años y 6 meses de edad, diagnosticada de una enfermedad celiaca por presentar clínica, analítica y biopsia yeyunal compatibles, que mejoró tras instaurar una dieta exenta de gluten. Un año después presentó un cuadro de deposiciones con sangre, con analítica y estudio de colonoscopia sugestivo de pancolitis ulcerosa. Dado que la asociación de celiaquía y enfermedad inflamatoria intestinal apenas ha sido descrita en niños, nos parece interesante presentar el caso y llevar a cabo una revisión de la bibliografía disponible.
Úlceras acrales y fenómeno de Raynaud en un adolescente
El síndrome de Crest es una variedad de esclerodermia sistémica; concretamente, una forma limitada. Se considera una forma incompleta de la enfermedad, que presenta un curso más benigno, dado que las afectaciones renal y pulmonar no son sus principales características.
Los síntomas fundamentales del síndrome de Crest, que conforman su acrónimo, son: calcinosis, fenómeno de Raynaud, dismotilidad esofágica, esclerodactilia y telangiectasias.
Presentamos un caso cuyo inicio se produjo durante la adolescencia, hecho muy poco frecuente, que, sin embargo, presenta un mejor pronóstico que en la edad adulta.
Aplasia cutis congénita asociada a agenesia de mano
Sr. Director:
La aplasia cutis congénita es una rara alteración caracterizada por la ausencia congénita de epidermis, dermis y, en ocasiones, de los tejidos subyacentes1.
Las lesiones pueden afectar a cualquier región corporal, aunque la localización más frecuente es el cuero cabelludo2. Se puede presentar aislada o asociada a otras malformaciones3.
La asociación de aplasia cutis con anomalías de los miembros superiores constituye un hallazgo extremadamente raro.
Presentamos el caso de un niño recién nacido a término, parto espontáneo de vértice (PEV), con un test de Apgar de 9-10-10, un peso al nacer de 2.630 g, una talla de 47 cm y un perímetro craneal de 33 cm. Era el primer embarazo controlado y bien tolerado de una madre sana, de 30 años de edad, que no presentaba hábitos tóxicos ni ingesta de fármacos durante la gestación. Los padres no son consanguíneos, y no tenían ningún antecedente familiar de interés. En las ecografías antenatales se sospechaba un retraso del crecimiento intrauterino.
Al nacimiento se visualiza en el área parietal derecha, en la proximidad al vértex, un defecto cutáneo redondeado y bien delimitado, de 3 cm de diámetro. Estaba constituido por una lesión eritematosa, ligeramente sobreelevada y ulcerada, rodeada de un área cicatricial alopécica.
No se palpaban anomalías óseas subyacentes. No se apreciaba ninguna otra lesión cutánea. La malformación se asociaba a una agenesia de la mano derecha. El resto de la exploración física era normal.

Se realizó una serie ósea en la que se constató la ausencia de huesecillos del metacarpo y las falanges de la mano derecha. La ecografía cerebral y abdominal, así como el ecocardiograma, fueron normales. El cariotipo era normal (46 XY). Otras exploraciones complementarias, como el hemograma, la bioquímica, el hemocultivo y el cultivo de frotis de la lesión, no aportaron ningún otro dato patológico.
La lesión evolucionó con cicatrización por segunda intención en 2 meses.
Se estableció el diagnóstico de aplasia cutis congénita (ACC) del cuero cabelludo, asociada a agenesia de mano, lo cual podría correspondercon el grupo II de ACC de la clasificación de Frieden (figura 1).

A los 8 meses de vida se apreció en el paciente una placa alopécica, con piel atrófica y sin anexos (figura 2).
La ACC fue descrita por Cordon4 en 1767 y clasificada por Frieden2 en 1986. Su prevalencia se sitúa en alrededor de 3 casos por cada 10.000 recién nacidos vivos y generalmente se presenta de forma aislada5.
La ACC tipo II de la clasificación de Frieden es poco frecuente. Clínicamente, se caracteriza por la presencia de placas de alopecia cicatricial, solitarias o múltiples, asociada a anomalías de los miembros, principalmente los inferiores, con hipoplasia, sindactilia, distrofia de uñas y ectrodactilia. Otros defectos incluyen: dilatación de las venas del cuero cabelludo, cardiopatías, hemangiomas, criptorquidia, hipoplasia del nervio óptico, microcefalia, hidrocefalia, hidronefrosis y retraso del crecimiento. Se transmite de forma autosómica dominante3.
La asociación de la ACC a la agenesia de mano, como en este caso, es extremadamente rara.
Cabe destacar también que ante cualquier lesión congénita de la línea media se debe realizar una evaluación exhaustiva. Si se detecta un defecto óseo del cráneo, está indicado un examen con resonancia magnética6. Si no hay defecto craneal y la lesión es compatible con una ACC, no es necesario realizar una biopsia de la lesión.
Bibliografía
- Moros M, Labay M, Valle F, Valero T, Martín-Calamo J, Muñoz M. Aplasia cutis congénita en un recién nacido: revisión etiopatogénica y actitud diagnóstica. An Esp Pediatr. 2000; 52: 453-456.
- Frieden IJ. Aplasia cutis congenita: a clinical review and proposal for classification. J Am Acad Dermatol. 1986; 14: 646-660.
- Pérez L, Urbina F, Roa J, Díaz C, Zambrano F. Aplasia cutis congénita: a propósito de cuatro casos. Rev Clin Pediatr. 2001; 72: 345-351.
- Cordon M. Extrait d'une lettre au sujet de trois enfants de la même mère nés avec partie des extrémités dénuée de peau. J Méd Chir Pharm. 1967; 26: 556-557.
- Díez-Delgado J, Belmonte MJ, Calvo MD, López E. Aplasia cutis como efecto teratógeno del metimazol. An Esp Pediatr. 1999; 51: 290-292.
- Roche-Gamón E, Febrer-Bosch I, Alegre de Miquel V. Signo del collar de pelo asociado a aplasia cutis congénita del cuero cabelludo. Actas Dermosifiliogr. 2007; 98: 441-445.
Pitiriasis liquenoide
La pitiriasis liquenoide es un trastorno reactivo linfocitario de causa desconocida, más frecuente en la edad pediátrica. Desde el punto de vista clínico, se caracteriza por la aparición de lesiones papulosas y descamativas, de tamaño muy pequeño, que en su evolución pueden formar lesiones ulcerocostrosas. Se han descrito dos formas, una aguda y otra crónica, en función de las diferencias morfológicas de las lesiones, que se consideran dos extremos de una misma enfermedad. El pronóstico de la enfermedad es bueno, con tendencia a la desaparición espontánea, en la mayoría de los casos, entre semanas y meses después de la aparición del primer brote.
Lactante con hiperplasia adrenal congénita clásica y sangre en el pañal
La hiperplasia suprarrenal congénita cursa en la mujer con grados variables de virilización genital. Describimos el caso de una lactante de 3 meses que presentó además un hematocolpos.
Aftosis oral recurrente
La aftosis oral recurrente es la patología más frecuente de mucosa oral, y se presenta en un 20-50% de la población general. Es un trastorno de etiología desconocida, y aunque típicamente las úlceras son autorresolutivas en el transcurso de 7-10 días, en algunos casos pueden durar hasta semanas o meses, dejando cicatrices tras su curación, o incluso pueden ser lesiones constantes. Es importante diferenciar este proceso de la aftosis compleja, caracterizada por la presencia de más de tres aftas orales constantes o la existencia de aftas orales y genitales en ausencia de enfermedad de Behçet. Asimismo, es importante descartar determinadas enfermedades sistémicas que cursan con aftosis oral recurrente, como la enfermedad de Behçet, el lupus eritematoso sistémico y la enfermedad inflamatoria intestinal.
Hematocolpos secundario a himen imperforado en una adolescente en el contexto de un dolor abdominal agudo
El himen imperforado aislado es una rara malformación congénita del aparato genital femenino. El diagnóstico suele realizarse con frecuencia en la adolescencia, en el contexto de una amenorrea primaria acompañada de dolor abdominal o lumbar. La ecografía es fundamental para su diagnóstico. Presentamos el caso de una adolescente de 13 años de edad que consulta en el servicio de urgencias por un dolor hipogástrico y la presencia de una masa abdominal.
Pezón supernumerario: ¿un marcador cutáneo de anomalías hematológicas, cardiovasculares y renales?
Sr. Director:
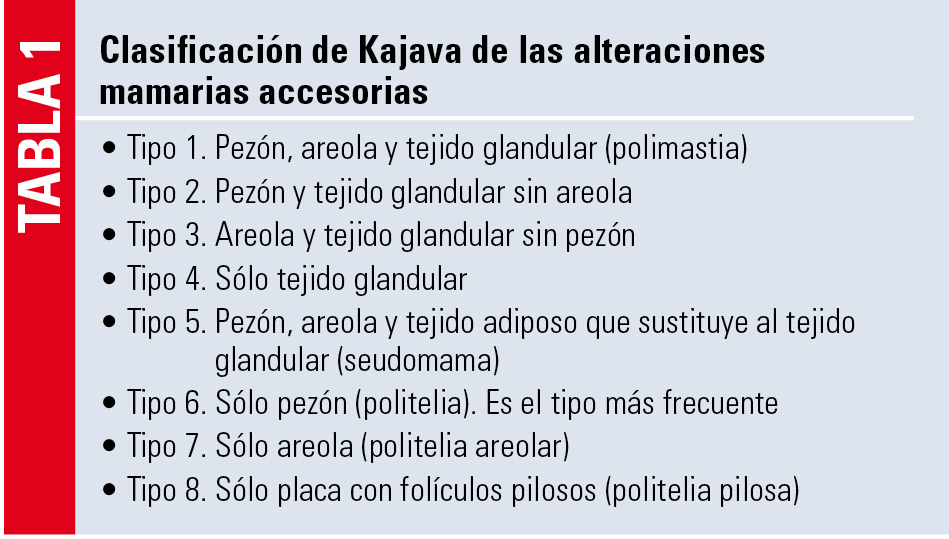 Los pezones supernumerarios (PS), también denominados pezones accesorios o politelia, son una anomalía congénita menor, relativamente común, y constituyen la patología mamaria accesoria más frecuente (tabla 1). Representan restos de las crestas mamarias embriológicas, engrosamientos ectodérmicos simétricos que se extienden desde la axila hasta la ingle. Para algunos autores, son un ejemplo de atavismo o aparición espontánea de características ancestrales en los miembros de una especie. Antiguamente se asociaban con la fertilidad, y en la época medieval se consideraron una marca del diablo1.
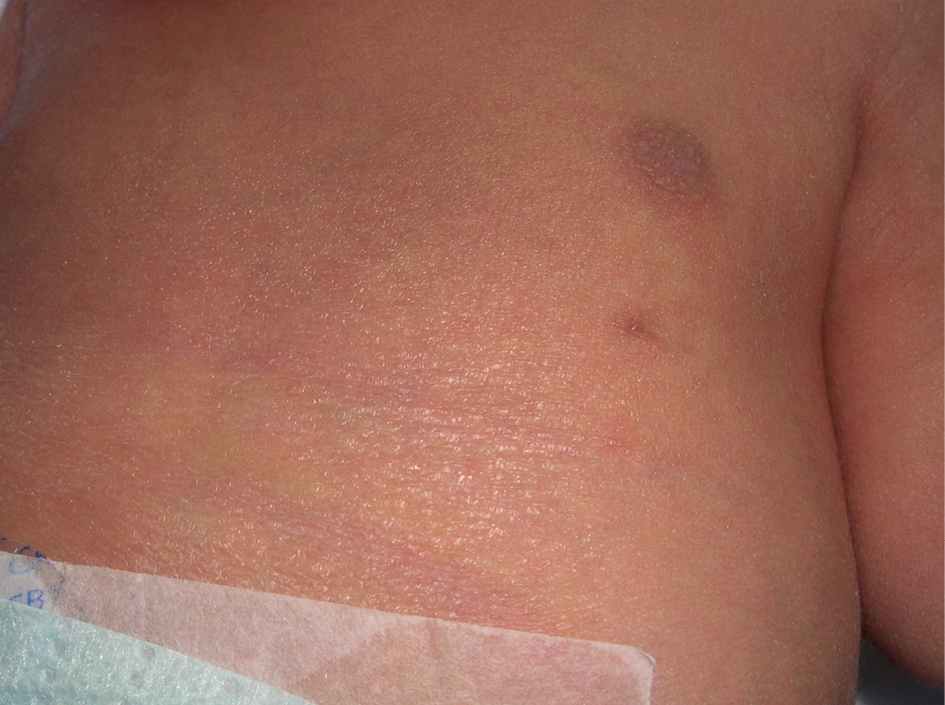
Según las series, su prevalencia varía desde el 0,22 hasta el 6%, son más frecuentes en los sujetos de raza negra, asiáticos, indígenas americanos, árabes y judíos que en los europeos de raza caucásica. No hay diferencias según el sexo, aunque se detecta un ligero predominio en los varones. Normalmente es una anomalía esporádica, aunque el 6-10% de los casos son familiares (herencia autosómica dominante con penetrancia incompleta o dominante ligada al cromosoma X). Los PS se localizan habitualmente en la región inframamaria, sobre todo la izquierda (figura 1). Pueden presentarse en la región supramamaria o en cualquier otra zona de las líneas mamarias embriológicas. En ocasiones se sitúan fuera de esas líneas, como la espalda, los hombros, la cara posterior de los muslos, la cara, el cuello o la vulva. Las lesiones suelen ser solitarias, pero hay casos múltiples (incluso 8) unilaterales o bilaterales. Clínicamente, se manifiestan como tumores pediculados pequeños, blandos y rosados o marrones. En el recién nacido las lesiones pueden ser muy tenues, en forma de máculas de 1-3 mm de tamaño y de color marrón claro2.
Generalmente, el diagnóstico se basa en la clínica y en su presencia desde el nacimiento. Pueden confirmarse mediante dermatoscopia, nuevas técnicas, como la microscopia confocal de reflexión, o el estudio histopatológico. Éste muestra el engrosamiento epidérmico, las estructuras pilosebáceas y el músculo liso, con o sin glándulas mamarias verdaderas. El diagnóstico diferencial se realiza con el nevo melanocítico, el neurofibroma, las cicatrices de amniocentesis y el pólipo anexial neonatal. Los PS son un proceso benigno, pero pueden desarrollar cualquier enfermedad que aparezca en las mamas normales, incluidos los tumores benignos y malignos. Normalmente no precisa tratamiento, pero en casos sintomáticos, o por motivos estéticos, pueden extirparse1,3.
Los PS se asocian a varios síndromes polimalformativos, como el síndrome de Simpson-Golabi-Behmel (trastorno de herencia recesiva ligada al cromosoma X caracterizado por sobrecrecimiento prenatal y posnatal, alteraciones craneofaciales, anomalías congénitas cardiacas, renales y/o esqueléticas y tumores embrionarios), varios subgrupos del síndrome de displasia ectodérmica, el síndrome 3-M, el síndrome de Killian/Teschler-Nicola y la disostosis espondilocostal. También se ha observado una coexistencia con el nevo de Becker o la lentiginosis unilateral parcial1.
Lo más importante de los PS es su posible relación con algunas enfermedades y, por tanto, su posible utilidad como marcador cutáneo. Aunque esta relación es controvertida4, recientemente han aparecido nuevos estudios que la apoyan5-7. Entre dichas enfermedades se incluyen las hematológicas (deficiencias de factores y leucemias agudas)5, las cardiovasculares6,8, el cáncer renal o genital9 y las malformaciones renales y de las vías urinarias7,10. Algunos autores explican esta última asociación por un desarrollo embriológico paralelo del sistema genitourinario y mamario. Mientras que algunos autores recomiendan realizar en todos los pacientes con PS7 un estudio renal, especialmente mediante ecografía, otros lo reservan para los casos familiares10 o los asociados a otras malformaciones3.
Bibliografía
- Antaya R, Schaffer JV. Anomalías del desarrollo. En: Bolognia JL, Jorizzo JL, Rapini RP, eds. Dermatología, 1.ª ed. Madrid: Elsevier España, S.A.; 2004; 915-931.
- Brown J, Schwartz RA. Supernumerary nipples: an overview. Cutis. 2003; 71: 344-346.
- Merlob P. Congenital malformations and developmental changes of the breast: a neonatological view. J Pediatr Endocrinol Metab. 2003; 16: 471-485.
- Grotto I, Browner-Elhanan K, Mimouni D, Varsano I, Cohen HA, Mimouni M. Occurrence of supernumerary nipples in children with kidney and urinary tract malformations. Pediatr Dermatol. 2001; 18: 291-294.
- Aslan D, Gürsel T, Kaya Z. Supernumerary nipples in children with hematologic disorders. Pediatr Hematol Oncol. 2004; 21: 461-463.
- Rajaratnam K, Kumar PD, Sahasranam KV. Supernumerary nipple as a cutaneous marker of mitral valve prolapse in Asian Indians. Am J Cardiol. 2000; 86: 695-697.
- Ferrara P, Giorgio V, Vitelli O, Gatto A, Romano V, Bufalo FD, et al. Polythelia: still a marker of urinary tract anomalies in children? Scand J Urol Nephrol. 2009; 43: 47-50.
- Urbani CE. Supernumerary nipple and cardiocutaneous associations. J Am Acad Dermatol. 2004; 50: e9.
- Urbani CE, Betti R. Aberrant mammary tissue and nephrourinary malignancy. Cancer Genet Cytogenet. 1996; 87: 88-89.
- Brown J, Schwartz RA. Supernumerary nipples and renal malformations: a family study. J Cutan Med Surg. 2004; 8: 170-172.
Liquen «ruber» plano
El liquen plano es una enfermedad inflamatoria idiopática de la piel y las mucosas. Se caracteriza por pápulas de color violáceo, muy pruriginosas. Afectan en mayor medida a las muñecas, los antebrazos, los tobillos, los genitales y la mucosa oral. El liquen plano es una enfermedad que se presenta con más frecuencia en adultos de mediana edad, y es menos habitual en la edad pediátrica.
Dermatitis de contacto de «Lucky Luke» por pañales
Sr. Director:

La dermatitis de «Lucky Luke» es una dermatitis de contacto alérgica causada por componentes químicos de las bandas elásticas que fijan los pañales1. Los pediatras y los dermatólogos deben conocerla para establecer un diagnóstico precoz y un enfoque terapéutico adecuado. Hay publicados menos de 10 artículos referidos a esta entidad, pero es posible que se deba a un infradiagnóstico2-6.
En 2001 la Dra. Larralde presentó una serie de 53 pacientes en los que describía los hallazgos más típicos: aparece entre los 12 y los 16 meses de edad (coincide con el inicio de la deambulación), como una placa eritematosa mal delimitada, unilateral y de morfología triangular invertida, en la cara externa de las caderas y la región superoexterna de los glúteos3. En ocasiones, se puede observar eritema, pápulas, vesículas, erosiones o liquenificación6.
El término dermatitis de «Lucky Luke» se debe a que su localización y morfología remeda las pistoleras de los vaqueros y se corresponde con las áreas donde se fija el pañal con las bandas adhesivas2. Entre los distintos alérgenos implicados se incluyen el mercaptobenzotiazol2 y la ciclohexil tioftalimida4, respectivamente acelerador e inhibidor de la vulcanización del caucho, y la resina paraterbutilfenolformaldehído2. La mayor incidencia en el lado derecho se relaciona con que, si la madre es diestra, ajusta con más firmeza el pañal en el lado izquierdo, lo que favorece en el lado derecho una mayor fricción con los movimientos6.

El diagnóstico diferencial debe realizarse con distintas enfermedades cutáneas infantiles que pueden localizarse en la zona del pañal, como la dermatitis seborreica, la psoriasis (en ocasiones como fenómeno de Koebner de una dermatitis irritativa), las infecciones cutáneas (celulitis estreptocócica perianal y candidiasis), la histiocitosis de células de Langerhans, el liquen escleroso y la acrodermatitis enteropática7-9. Se debe hacer especial hincapié en la distinción con la dermatitis del pañal, una dermatitis irritativa multifactorial (por orina, heces y microclima, ocasionada por la oclusión del pañal) caracterizada por la presencia de eritema en las zonas de contacto del pañal, como las regiones glúteas, los genitales y las superficies convexas de los muslos, sin afectación inicial del fondo de los pliegues (eritema en W)10.
Igual que en otras dermatitis alérgicas de contacto, la base del tratamiento de la dermatitis de «Lucky Luke» es evitar el contacto con el producto al que se está sensibilizado, y la aplicación de corticoides o inmunomoduladores tópicos no esteroideos (pimecrolimus y tacrolimus)7.
Bibliografía
- Smith WJ, Jacob SE. The role of allergic contact dermatitis in diaper dermatitis. Pediatr Dermatol. 2009; 26: 369-370.
- Roul S, Ducombs G, Leaute-Labreze C, Taïeb A. «Lucky Luke» contact dermatitis due to rubber components of diapers. Contact Dermatitis. 1998; 38: 363-364.
- Larralde M, Raspa ML, Habcheyn S, Lamas F. Diaper dermatitis: a new clinical feature. Pediatr Dermatol. 2001; 18: 167-168.
- Belhadjali H, Giordano-Labadie F, Rance F, Bazex J. «Lucky Luke» contact dermatitis from diapers: a new allergen? Contact Dermatitis. 2001; 44: 248.
- Di Landro A, Greco V, Valsecchi R. «Lucky Luke» contact dermatitis from diapers with negative patch tests. Contact Dermatitis. 2002; 46: 48-49.
- Larralde M, Raspa ML, Habicheyn S, Lamas F. Dermatitis del pañal: otra forma de presentación clínica. Arch Argent Pediatr. 2003; 101: 196-198.
- Krol A, Krafchik B. Diaper area eruptions. En: Eichenfield LF, Frieden LJ, Esterly NB, eds. Neonatal dermatology, 2.ª ed. Filadelfia: Saunders Elsevier, 2008; 245-266.
- Scheinfeld N. Diaper dermatitis. A review and brief survey of eruptions of the diaper area. Am J Clin Dermatol. 2005; 6: 273-281.
- Monteagudo Sánchez B, León Muiños E, Labandeira García J, Ginarte Val M, Used Aznar MM. Liquen escleroso con lesiones extragenitales y genitales. An Pediatr (Barc). 2006; 64: 397-398.
- Zambrano A, Zambrano E, Torrelo A. Eccemas en la infancia. En: Torrelo A, ed. Dermatología en pediatría general. Madrid: Grupo Aula Médica, S.L., 2007; 159-181.
Behçet infantil: a propósito de un caso
La enfermedad de Behçet es una vasculitis de pequeño vaso que cursa en forma de brotes recurrentes de fiebre y aumento de reactantes de fase aguda. Su diagnóstico es clínico y su importancia está en la posible aparición de complicaciones graves, como la afectación neurológica u ocular. Se presenta el caso de un niño marroquí de 3 años de edad, cuyo diagnóstico final fue el de enfermedad de Behçet infantil tras presentar episodios repetidos de fiebre, aftas orales, exantema en el tronco y uveítis. Su evolución clínica, en general, fue buena después de la administración de varios fármacos inmunomoduladores, pero presentó un daño ocular severo, pendiente de aprobación de fármacos anti-TNF para su tratamiento.
Úlcera rectal solitaria como causa infrecuente de rectorragia
La úlcera rectal solitaria es un trastorno crónico, benigno, excepcional en pediatría, caracterizado por un conjunto de síntomas, como tenesmo, dolor perianal y prolapso rectal ocasional, con unos hallazgos anatomopatológicos típicos. La histología pone de manifiesto un engrosamiento de la mucosa y la muscularis mucosae, la elongación y distorsión de las glándulas, un edema de la lámina propia y, a veces, una ulceración de la lesión. Las lesiones se localizan con frecuencia en la pared anterior del recto, y la ulceración no siempre está presente. El diagnóstico suele ser tardío, dada la inespecificidad y la variabilidad clínica, y se basa en los estudios endoscópicos e histológicos. Aunque se trata de una entidad bien conocida en la edad adulta, resulta inusual en pediatría. Presentamos el caso de un adolescente de 16 años diagnosticado 4 años después del inicio de los síntomas.
Ectasia ductal mamaria. A propósito de dos casos
Sr. Director:
La ectasia ductal mamaria es una manifestación poco común en los niños, que en ocasiones conlleva la aparición de una telorragia importante, cuya presencia puede causar una gran alarma entre los progenitores. No obstante, en la edad pediátrica un alto porcentaje de las patologías que conllevan telorragia tienen un pronóstico excelente y son de carácter autolimitado.
Presentamos dos casos de ectasia ductal mamaria.
Caso 1
Lactante de 8 meses de edad, que acude al servicio de urgencias por presentar una ingurgitación mamaria y un sangrado intermitente por el pezón derecho de una semana de evolución. No tenía antecedentes familiares, obstétricos ni neonatales de interés. No recibía lactancia materna desde el segundo mes de vida. Los padres no referían antecedentes traumáticos ni de manipulación en la niña, y negaban la ingesta de fármacos.
En la exploración la niña mostraba un excelente estado general y estaba afebril. En la inspección no presentaba anomalías en el área mamilar, pero se observaba una induración en la palpación de la areola derecha, que emitía una sustancia serosanguinolenta. Dicha zona no presentaba signos de sobreinfección ni dolor con la manipulación. El resto de la exploración por aparatos y sistemas fue normal.
Ante la sospecha clínica de una ectasia ductal, se solicitó una ecografía mamaria, en la que no se observaban lesiones nodulares ni otras alteraciones; tampoco se apreciaban asimetrías ecográficas entre las dos mamas. El cultivo de la secreción no aisló gérmenes sugerentes de sobreinfección.
Se derivó a la paciente al servicio de endocrinología pediátrica para efectuarle un seguimiento, y en pocos meses se observó una resolución espontánea de la afección.
Caso 2
Niña de 13 meses de edad, que acude al servicio de urgencias por presentar una ingurgitación mamaria con emisión de sangre de forma intermitente por ambos pezones de dos semanas de evolución.
No tenía antecedentes familiares, obstétricos y neonatales de interés. No recibía lactancia materna desde los 4 meses de vida. Los padres no referían antecedentes traumáticos ni de manipulación en la niña, y negaban la ingesta de fármacos.
En la exploración estaba afebril. No se apreciaban alteraciones ni asimetrías en las mamas, los pezones y las areolas. Se observaba una secreción espontánea bilateral de una sustancia sanguinolenta. La palpación no provocaba dolor en las areolas, y no se observaban signos de rubor ni de calor local. El resto de la exploración por aparatos y sistemas fue normal.
Ante la sospecha clínica de una ectasia ductal, se solicitó una ecografía, en la que se observaban unas glándulas mamarias de 1 cm de tamaño aproximadamente, con formaciones quísticas anecoicas, más acusadas en el lado derecho. Al igual que en el caso anterior, no se aislaron gérmenes patógenos en el cultivo de la secreción.
Tras confirmar el diagnóstico se realizó un seguimiento clínico y ecográfico, y el cuadro se normalizó al cabo de 4 meses.
Aunque la galactorrea es un fenómeno que aparece con frecuencia en los neonatos y los lactantes en los primeros meses de vida, la telorragia en los lactantes o en niños más mayores es una patología rara que en ocasiones produce una gran alarma entre los familiares y el personal sanitario.
La causa más común de telorragia en estos pacientes es la ectasia ductal mamaria1-3.
La fisiopatología de esta entidad aún no está clara. Al parecer, el paso de hormonas maternas podría favorecer su desarrollo. Así, los estrógenos promoverían el crecimiento del sistema ductal, y la progesterona el de los alvéolos mamarios. La hormona foliculoestimulante y la prolactina también parecen tener un papel activo, ya que se han encontrado concentraciones particularmente altas de estas sustancias en el plasma de estos pacientes, que permanecen inalteradas en los primeros años de vida4,5.
Así pues, algunas series, como la de McKierman et al., han demostrado que gracias a estas hormonas las glándulas mamarias permanecen activas durante los primeros años de vida6.
Respecto al manejo terapéutico en los niños asintomáticos, se recomienda realizar un tratamiento conservador con controles ecográficos periódicos7,8. Se aconseja efectuar un cultivo de la secreción y, si existen signos sugerentes de sobreinfección, comenzar con antibioterapia empírica, teniendo en cuenta que el germen más frecuentemente implicado en dicho proceso es Staphylococcus aureus9. Se desaconseja la manipulación o el masaje del área afectada, ya que tales maniobras conllevan una ulceración del epitelio ductal y el consiguiente sangrado, y favorecen la colonización bacteriana.
A diferencia del manejo de la telorragia en los adultos, en los niños se debe evitar la realización de biopsias u otras pruebas invasivas para descartar un proceso maligno, siempre que no existan otros signos sugestivos aparte del sangrado3,7.
1. Miller JD, Brownell MD, Shaw A. Bilateral breast masses and bloody nipple discharge in a 4-year-old boy. J Pediatr. 1990; 116: 744-747.
2. Weimann E. Clinical management of nipple discharge in neonates and children. J Paediatr Child Health. 2002; 39: 155-156.
3. Bober E, Ozer E, Akgur F, Buyukgebiz A. Bilateral breast masses and bloody nipple discharge in a two year old boy. J Pediatr Endocrinol Metab. 1996; 9: 419-421.
4. Fenster DL. Bloody nipple discharge. J Pediatr. 1984; 104: 640-641.
5. Sigalas J. Bloody nipple discharge in infants. J Pediatr. 1985; 107: 484.
6. McKiernan JF, Hull D. Prolactin, maternal oestrogens, and breast development in the newborn. Arch Dis Child. 1981; 56: 770-774.
7. Stringel G, Perelman A, Jiménez C. Infantile mammary ductal ectasia: a cause of bloody nipple discharge. J Pediatr Surg. 1986; 21: 671-674.
8. Menken KU, Roll C. Bloody nipple discharge in a three year-old girl. Eur J Pediatr. 1992; 152: 1.047.
9. Imamoglu M, Ali C. Bloody nipple discharge in children: possible etiologies and selection of appropriate therapy. Pediatr Surg Int. 2006; 22: 158-163.